
องค์การอาหารและยา (FDA) เผยแพร่ร่างแนวทาง CCS สำหรับยาและผลิตภัณฑ์ชีวภาพสำหรับมนุษย์: การเปลี่ยนแปลงครั้งสำคัญสำหรับ CCIT (การทดสอบความสมบูรณ์ของบรรจุภัณฑ์) ในอุตสาหกรรมยา
ในเดือนสิงหาคม พ.ศ. 2569 องค์การอาหารและยา (FDA) ได้เผยแพร่เอกสารร่างแนวทางปฏิบัติสำหรับอุตสาหกรรม 2 ฉบับ เกี่ยวกับระบบปิดบรรจุภัณฑ์ (Container Closure Systems: CCS) สำหรับยาและผลิตภัณฑ์ชีวภาพ เอกสารดังกล่าวให้คำแนะนำสำหรับการพัฒนาและการประเมินระบบปิดบรรจุภัณฑ์สำหรับยาสำหรับมนุษย์ ผลิตภัณฑ์ชีวภาพ และยาชีวภาพที่คล้ายคลึงกัน เอกสารทั้งสองฉบับยังคงมีผลบังคับใช้ ร่างคำแนะนำ ในขั้นตอนนี้ ข้อเสนอต่างๆ ถูกเผยแพร่เพื่อขอความคิดเห็นจากสาธารณชนเท่านั้น และไม่ได้ถือเป็นข้อกำหนดบังคับที่สามารถบังคับใช้ได้
วัตถุประสงค์หลักของการปรับปรุงแนวทางนี้คือการชี้แจงให้ชัดเจนยิ่งขึ้นเกี่ยวกับความคาดหวังโดยรวมของ FDA สำหรับการประเมินคุณภาพของระบบบรรจุภัณฑ์ยา FDA ไม่ได้มุ่งเน้นเพียงแค่ว่าวัสดุบรรจุภัณฑ์แต่ละชนิดตรงตามข้อกำหนดหรือไม่ แต่ผู้ผลิตจะต้องทำการประเมินอย่างครอบคลุมเกี่ยวกับความปลอดภัย ประสิทธิภาพในการป้องกัน การใช้งาน และความน่าเชื่อถือตลอดอายุการใช้งานของระบบปิดผนึกภาชนะบรรจุทั้งหมด
กล่าวโดยสรุป ข้อความสำคัญที่ FDA ปรับปรุงในครั้งนี้ต้องการสื่อคือ บรรจุภัณฑ์ยาไม่ใช่เพียงแค่ “ภาชนะ” เท่านั้น แต่เป็นองค์ประกอบสำคัญที่มีผลต่อคุณภาพของยา ผู้ผลิตต้องแสดงให้เห็นว่าระบบบรรจุภัณฑ์สามารถปกป้องยาได้อย่างต่อเนื่องตลอดอายุการใช้งานของผลิตภัณฑ์
เนื้อหาสำคัญของร่างแนวทางปฏิบัติใหม่ของ FDA เกี่ยวกับ CCS
การเปลี่ยนแปลงที่สำคัญที่สุดในร่างฉบับแก้ไขคือปรัชญาการจัดการตามความเสี่ยงที่ได้รับการเสริมความแข็งแกร่งขึ้นของ FDA ในอดีต การประเมินบรรจุภัณฑ์ยาโดยส่วนใหญ่เป็นไปตามข้อกำหนดมาตรฐาน โดยที่ผลิตภัณฑ์ต่างๆ จะได้รับการประเมินตามเกณฑ์ที่คล้ายคลึงกันสำหรับส่วนประกอบบรรจุภัณฑ์แต่ละส่วน ปัจจุบัน FDA เสนอว่าความเสี่ยงด้านบรรจุภัณฑ์แตกต่างกันไปในแต่ละผลิตภัณฑ์เนื่องจากความแตกต่างในวิธีการให้ยา คุณลักษณะของผลิตภัณฑ์ รูปแบบบรรจุภัณฑ์ และสภาวะการจัดเก็บ ดังนั้นวิธีการประเมินแบบเดียวใช้ได้กับทุกผลิตภัณฑ์จึงไม่เหมาะสม
องค์การอาหารและยา (FDA) แนะนำให้ผู้ผลิตทำการประเมินความเสี่ยงแบบองค์รวมของระบบปิดบรรจุภัณฑ์ที่ปรับให้เหมาะสมกับคุณลักษณะเฉพาะของผลิตภัณฑ์ ปัจจัยในการประเมิน ได้แก่ ความปลอดภัยของวัสดุบรรจุภัณฑ์ ความสามารถในการปกป้อง ประสิทธิภาพการใช้งาน ผลกระทบที่เกี่ยวข้องกับการผลิต ตลอดจนสภาวะการจัดเก็บและการขนส่ง กล่าวอีกนัยหนึ่งคือ รูปแบบบรรจุภัณฑ์ที่กำหนดนั้นไม่เหมาะสมกับผลิตภัณฑ์ยาทุกชนิด บริษัทต้องพิจารณาว่าระบบบรรจุภัณฑ์ที่เลือกใช้นั้นสามารถรักษาคุณภาพของยาได้อย่างเพียงพอหรือไม่ โดยพิจารณาจากคุณลักษณะเฉพาะของผลิตภัณฑ์
นอกจากนี้ แนวทางใหม่ยังขยายขอบเขตการประเมิน CCS ให้กว้างขึ้น นอกเหนือจากระบบบรรจุภัณฑ์ยาแบบดั้งเดิมแล้ว ยังครอบคลุมถึงส่วนประกอบของอุปกรณ์ภายในผลิตภัณฑ์ผสม และระบบปิดภาชนะบรรจุสำหรับส่วนที่เป็นยาของผลิตภัณฑ์ผสม ซึ่งหมายความว่าการประเมินบรรจุภัณฑ์ในอนาคตจะขยายขอบเขตไปไกลกว่าขวดและจุกปิดแบบดั้งเดิม เพื่อครอบคลุมรูปแบบการนำส่งยาและบรรจุภัณฑ์ที่ซับซ้อนมากขึ้น
สัญญาณสำคัญด้านกฎระเบียบจากแนวทางใหม่
สัญญาณที่ 1: การประเมินบรรจุภัณฑ์ยาเปลี่ยนจาก “การปฏิบัติตามข้อกำหนด” ไปสู่การประเมินทางวิทยาศาสตร์โดยอิงตามความเสี่ยง
การเปลี่ยนแปลงด้านกฎระเบียบที่สำคัญที่สุดที่สะท้อนให้เห็นในการปรับปรุงครั้งนี้คือการเปลี่ยนแปลงในปรัชญาการกำกับดูแล ในอดีต บริษัทต่างๆ มักให้ความสำคัญกับการตรวจสอบว่าส่วนประกอบบรรจุภัณฑ์เป็นไปตามมาตรฐานที่กำหนดและคุณสมบัติของซัพพลายเออร์หรือไม่ แต่ปัจจุบัน FDA คาดหวังให้ผู้ผลิตพิสูจน์เพิ่มเติมว่าระบบที่ประกอบเสร็จสมบูรณ์แล้วนั้นสามารถปกป้องตัวยาได้อย่างสม่ำเสมอในระยะเวลาหนึ่ง การประเมินบรรจุภัณฑ์ในอนาคตจะเน้นที่ความเสี่ยงเฉพาะของผลิตภัณฑ์มากกว่าการตัดสินแบบง่ายๆ ว่า “ผ่าน/ไม่ผ่าน” สำหรับบรรจุภัณฑ์ประเภทใดประเภทหนึ่ง ตัวอย่างเช่น ขวดแก้วจะมีข้อกำหนดการปิดผนึกและลำดับความสำคัญในการประเมินที่แตกต่างกันอย่างมากสำหรับสูตรยาแบบทั่วไปเมื่อเทียบกับผลิตภัณฑ์ปลอดเชื้อที่มีความเสี่ยงสูง ผู้ผลิตจะต้องพัฒนากระบวนการประเมิน CCS เฉพาะสำหรับผลิตภัณฑ์นั้นๆ ตามไปด้วย
สัญญาณที่ 2: การจัดการความเสี่ยงด้าน E&L มีความสำคัญมากขึ้นในการประเมินบรรจุภัณฑ์
แนวทางดังกล่าวเน้นย้ำถึงความสำคัญของสารที่สกัดได้และสารที่ละลายได้ (Extractables and Leachables: E&L) อีกครั้ง สารเคมีบางชนิดที่มาจากวัสดุบรรจุภัณฑ์อาจเคลื่อนย้ายเข้าไปในผลิตภัณฑ์ยาและส่งผลกระทบต่อความปลอดภัยของผู้ป่วย ดังนั้น ผู้ผลิตจึงต้องประเมินไม่เพียงแต่ความสมบูรณ์ของซีลบรรจุภัณฑ์เท่านั้น แต่ยังรวมถึงปฏิกิริยาที่อาจเกิดขึ้นระหว่างวัสดุบรรจุภัณฑ์และสูตรยาด้วย
องค์การอาหารและยา (FDA) แนะนำให้บริษัทต่างๆ ประเมินสารเคมีที่ปล่อยออกมาจากวัสดุบรรจุภัณฑ์อย่างเป็นวิทยาศาสตร์ โดยคำนึงถึงความเสี่ยงด้านพิษวิทยา และนำแนวคิดต่างๆ มาใช้ เช่น เกณฑ์ความกังวลด้านความปลอดภัย (Safety Concern Threshold: SCT) เกณฑ์การประเมินเชิงวิเคราะห์ (Analytical Evaluation Threshold: AET) และเกณฑ์คุณสมบัติ (Qualification Threshold: QT) การเปลี่ยนแปลงนี้หมายความว่าการประเมินบรรจุภัณฑ์จะไม่มุ่งเน้นเฉพาะประสิทธิภาพทางกายภาพอีกต่อไป แต่ความปลอดภัยของวัสดุและความเข้ากันได้ระหว่างยาและบรรจุภัณฑ์จะกลายเป็นเสาหลักสำคัญของการประเมิน
สัญญาณที่ 3: CCIT มีบทบาทสำคัญมากขึ้นเรื่อยๆ ในการประเมินบรรจุภัณฑ์ยาปลอดเชื้อ
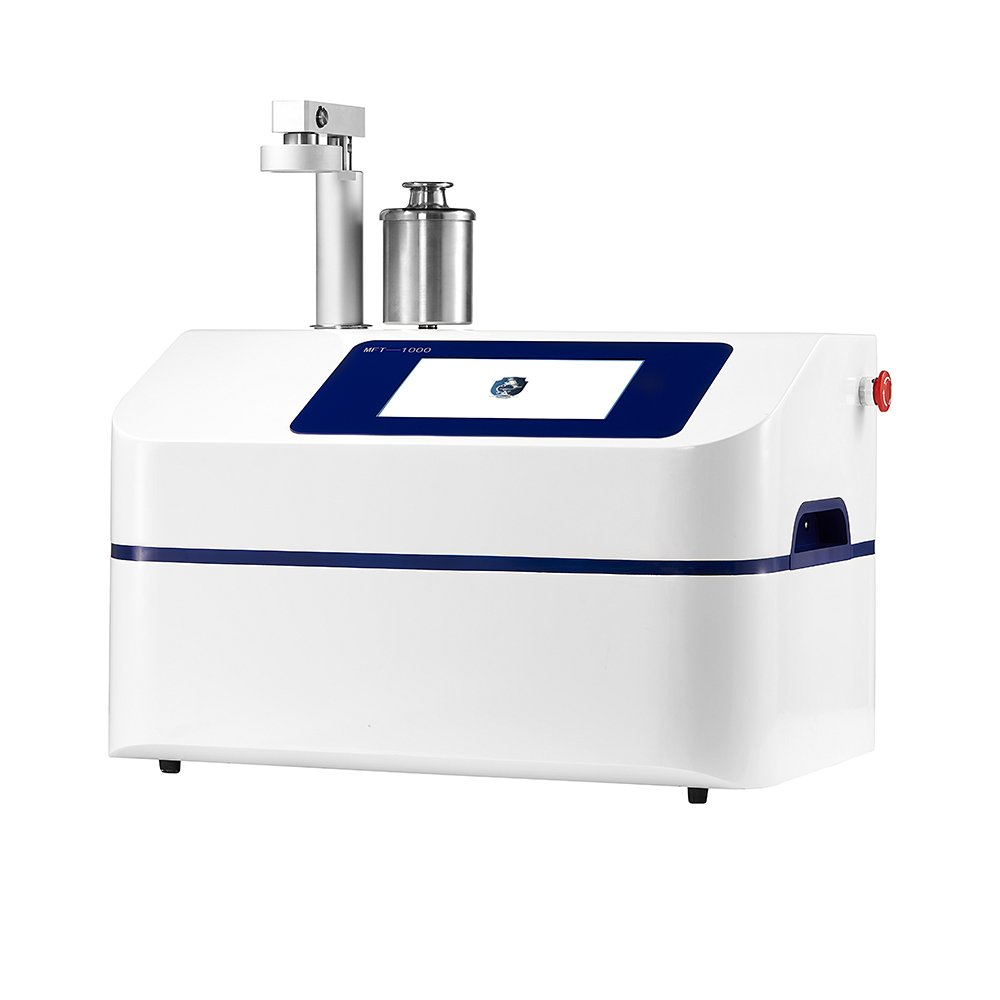
สำหรับผลิตภัณฑ์ยาปลอดเชื้อ ความสมบูรณ์ของบรรจุภัณฑ์ (Container Closure Integrity: CCI) เป็นสิ่งสำคัญในการรักษาความปลอดเชื้อของผลิตภัณฑ์ แนวทางที่ปรับปรุงใหม่เน้นย้ำว่าผู้ผลิตต้องใช้วิธีการที่ถูกต้องตามหลักวิทยาศาสตร์และน่าเชื่อถือในการแสดงให้เห็นถึงความสมบูรณ์ของบรรจุภัณฑ์ตลอดวงจรชีวิตของผลิตภัณฑ์ สำหรับยาฉีดปลอดเชื้อ ยาหยอดตา และผลิตภัณฑ์ที่คล้ายคลึงกัน การรั่วไหลของบรรจุภัณฑ์อาจทำให้เกิดการปนเปื้อนของจุลินทรีย์และเป็นอันตรายต่อความปลอดภัยของผลิตภัณฑ์ ควรนำวิธีการทดสอบความสมบูรณ์ที่เหมาะสมมาใช้ และควรบูรณาการการทดสอบความสมบูรณ์ของบรรจุภัณฑ์ (CCIT) เข้ากับโปรแกรมการตรวจสอบความถูกต้องและความเสถียรของบรรจุภัณฑ์
นอกจากนี้ FDA ยังอ้างอิงถึงเทคโนโลยีการทดสอบความสมบูรณ์แบบกำหนดได้ขั้นสูง รวมถึงการตรวจจับการลดลงของสุญญากาศและการตรวจจับการรั่วไหลแรงดันสูง ซึ่งแสดงให้เห็นถึงความต้องการของหน่วยงานกำกับดูแลสำหรับวิธีการทดสอบเชิงปริมาณที่แข็งแกร่งและตรวจสอบได้
สัญญาณที่ 4: การประเมินบรรจุภัณฑ์ขยายขอบเขตไปสู่ระบบบรรจุภัณฑ์ที่ซับซ้อนและแปลกใหม่
แนวทางดังกล่าวไม่เพียงแต่กล่าวถึงบรรจุภัณฑ์ยาแบบดั้งเดิมเท่านั้น แต่ยังครอบคลุมถึงผลิตภัณฑ์ที่ซับซ้อนมากขึ้นเรื่อยๆ รวมถึงยาชีวภาพเลียนแบบ (biosimilars) เข็มฉีดยาแบบบรรจุสำเร็จ อุปกรณ์ฉีดอัตโนมัติ และผลิตภัณฑ์ที่ผสมผสานระหว่างยาและอุปกรณ์ทางการแพทย์ โดยใช้วัสดุบรรจุภัณฑ์ที่เป็นนวัตกรรมใหม่ สำหรับผลิตภัณฑ์เหล่านี้ ระบบบรรจุภัณฑ์ไม่ได้ทำหน้าที่เพียงแค่เก็บรักษายาเท่านั้น แต่ยังมีส่วนร่วมอย่างแข็งขันในการส่งมอบยาด้วย ดังนั้น การประเมินจึงต้องครอบคลุมถึงฟังก์ชันการทำงานของบรรจุภัณฑ์ ประสิทธิภาพของอุปกรณ์ และความเสี่ยงที่เกี่ยวข้องกับการใช้งานขั้นสุดท้าย ด้วยเหตุนี้ การประเมิน CCS จึงจำเป็นต้องถูกรวมเข้าไว้ในขั้นตอนการพัฒนาผลิตภัณฑ์ใหม่ตั้งแต่เนิ่นๆ
มาตรการสำหรับผู้ผลิตเพื่อตอบสนองต่อร่างแนวทางปฏิบัติใหม่ของ FDA เกี่ยวกับ CCS
แม้ว่าเอกสารทั้งสองฉบับจะยังอยู่ในฉบับร่าง แต่ทิศทางด้านกฎระเบียบในอนาคตนั้นได้ถูกกำหนดไว้อย่างชัดเจนแล้ว ผู้ผลิตควรให้ความสำคัญกับการประเมินระบบปิดผนึกบรรจุภัณฑ์แบบองค์รวมมากกว่าการประเมินส่วนประกอบบรรจุภัณฑ์แต่ละส่วนแยกกัน
ประการแรก บริษัทต่างๆ ควรทบทวนกรอบการประเมินความเสี่ยง CCS ที่มีอยู่ และกำหนดกลยุทธ์การประเมินที่แข็งแกร่งทางวิทยาศาสตร์โดยอิงจากลักษณะของผลิตภัณฑ์ วิธีการบริหารยา และรูปแบบบรรจุภัณฑ์ ประการที่สอง ผู้ผลิตผลิตภัณฑ์ปลอดเชื้อและผลิตภัณฑ์ความเสี่ยงสูงควรปรับปรุงโปรโตคอลการตรวจสอบความถูกต้องของ CCI เพื่อให้มั่นใจว่าวิธีการทดสอบสะท้อนถึงความสมบูรณ์ของบรรจุภัณฑ์อย่างแม่นยำและตรงตามข้อกำหนดการจัดการวงจรชีวิต นอกจากนี้ ยังจำเป็นต้องมีการจัดการความเสี่ยงที่ได้รับการปรับปรุงสำหรับวัสดุบรรจุภัณฑ์ รวมถึงการศึกษาความเข้ากันได้ การประเมิน E&L และการกำกับดูแลข้อมูลซัพพลายเออร์ องค์กรที่พัฒนาบรรจุภัณฑ์ที่ซับซ้อนหรือผลิตภัณฑ์แบบผสมควรประเมินส่วนเชื่อมต่อระหว่างระบบบรรจุภัณฑ์และการทำงานของอุปกรณ์อย่างเชิงรุก เพื่อลดความเสี่ยงด้านคุณภาพที่เกิดขึ้นในขั้นตอนการพัฒนาในภายหลัง
องค์กรธุรกิจที่ควรให้ความสำคัญกับการตรวจสอบร่างแนวทางปฏิบัติ
แม้ว่าร่างแนวทาง CCS ของ FDA จะครอบคลุมยาและผลิตภัณฑ์ชีวภาพสำหรับมนุษย์ในวงกว้าง แต่ผู้ผลิตในกลุ่มต่อไปนี้จะได้รับผลกระทบโดยตรงมากที่สุด:
- ผู้ผลิตยาปราศจากเชื้อสำหรับยาฉีด ผลิตภัณฑ์สำหรับดวงตา และยาปลอดเชื้ออื่นๆ ระบบการปิดบรรจุภัณฑ์เป็นหัวใจสำคัญของการรับประกันความปลอดเชื้อ ผู้ประกอบการควรให้ความสำคัญกับข้อกำหนด CCIT การตรวจสอบความถูกต้องของวงจรชีวิตบรรจุภัณฑ์ และการประเมินความสมบูรณ์ภายในงานวิจัยด้านความเสถียร
- ผู้พัฒนาผลิตภัณฑ์ชีวภาพและไบโอซิมิลาร์โมเลกุลทางชีวภาพมีความอ่อนไหวเป็นพิเศษต่อปฏิกิริยากับวัสดุบรรจุภัณฑ์ จำเป็นต้องมีการประเมินความเข้ากันได้ของบรรจุภัณฑ์และความเสี่ยงด้านสิ่งแวดล้อมและความตายอย่างละเอียดถี่ถ้วนยิ่งขึ้น
- ผู้ผลิตที่ใช้บรรจุภัณฑ์ที่ซับซ้อนหรือผลิตภัณฑ์ที่ผสมผสานระหว่างยาและอุปกรณ์ทางการแพทย์กลุ่มผลิตภัณฑ์นี้ครอบคลุมถึงเข็มฉีดยาแบบบรรจุสำเร็จ เครื่องฉีดอัตโนมัติ และผลิตภัณฑ์สำหรับสูดดม ระบบบรรจุภัณฑ์ของผลิตภัณฑ์เหล่านี้มีทั้งฟังก์ชันการป้องกันและความสามารถในการนำส่งยา ซึ่งจำเป็นต้องมีการประเมินอย่างครอบคลุมมากขึ้น
- บริษัทต่างๆ ที่นำวัสดุบรรจุภัณฑ์ที่เป็นนวัตกรรมใหม่มาใช้ หรือกำลังเตรียมยื่นเอกสารขออนุมัติจาก FDAองค์กรเหล่านี้อาจนำหลักการประเมินความเสี่ยงที่ระบุไว้ในร่างเอกสารไปใช้เพื่อปรับปรุงการออกแบบบรรจุภัณฑ์ กลยุทธ์การตรวจสอบความถูกต้อง และเอกสารทางเทคนิคให้เหมาะสมยิ่งขึ้น
โดยสรุปแล้ว ร่างเอกสารแนวทางใหม่สองฉบับของ FDA เกี่ยวกับระบบปิดผนึกบรรจุภัณฑ์ไม่ได้เพียงแค่เพิ่มเกณฑ์การทดสอบแต่ละรายการเท่านั้น แต่ยังปรับปรุงกรอบการประเมินคุณภาพโดยรวมสำหรับบรรจุภัณฑ์ยาอีกด้วย การเปลี่ยนแปลงหลักๆ สามารถสรุปได้เป็นการเปลี่ยนจากการประเมินที่เน้นส่วนประกอบไปสู่การประเมินทั้งระบบ จากข้อกำหนดที่กำหนดไว้ตายตัวไปสู่การประเมินตามความเสี่ยง และจากผลการทดสอบที่แยกส่วนไปสู่การจัดการคุณภาพตลอดวงจรชีวิตผลิตภัณฑ์
ในอนาคต การประเมินระบบปิดผนึกบรรจุภัณฑ์ยาจะอาศัยการตรวจสอบทางวิทยาศาสตร์ การวิเคราะห์ความเสี่ยง และการจัดการคุณภาพตามวงจรชีวิตของผลิตภัณฑ์มากขึ้นเรื่อยๆ ด้วยการทำความเข้าใจและปรับตัวให้เข้ากับการเปลี่ยนแปลงด้านกฎระเบียบนี้อย่างรอบด้าน ผู้ผลิตยาจะสามารถเสริมสร้างการควบคุมคุณภาพผลิตภัณฑ์และสอดคล้องกับความคาดหวังด้านกฎระเบียบระดับโลกได้ดียิ่งขึ้น
 Thai
 English
 Russian
 Spanish
 Portuguese
 German
 French
 Italian
 Arabic
 Dutch
 Japanese
 Vietnamese
 Korean
 Malay