
Pruebas de integridad del cierre del envase: FDA 2026 y degradación por vacío.
El borrador de la guía de la FDA de agosto de 2026 ha vuelto a poner la calidad del sistema de cierre de envases en el centro de atención para los equipos de envasado farmacéutico, control de calidad, validación y adquisiciones. El documento sigue siendo un borrador de guía de nivel 1, no es para implementación y contiene recomendaciones no vinculantes. Para las empresas que revisan Pruebas de integridad del cierre del contenedorLa cuestión práctica es si la evidencia CCIT existente aún representa el paquete, el proceso de fabricación y el uso previsto, y no simplemente si el instrumento de prueba ha sido calificado.
MedIntegrity suministra equipos de prueba farmacéutica para aplicaciones de integridad de paquetes y procesos a través de su Gama de productos para análisis farmacéuticos, incluyendo equipos para pruebas de fugas de envases farmacéuticos. En un proyecto CCIT, la capacidad del instrumento es más importante cuando el envase, la cámara, los parámetros de prueba, los controles y los requisitos de datos funcionan en conjunto. Eso hace que Validación CCIT, el control de cambios y la capacidad de detección específica de paquetes serán especialmente relevantes en 2026.
Implicaciones clave del borrador de la guía de la FDA de 2026 para sistemas de cierre de envases
El nuevo borrador establece principios rectores para evaluar la calidad de los sistemas de cierre de envases utilizados para medicamentos y productos biológicos de uso humano. No exige la prueba de degradación por vacío ni ninguna otra tecnología CCIT específica. Para los compradores B2B, esta distinción es importante, ya que un detector de fugas es solo una parte de la estrategia de prueba. La configuración del envase, el rendimiento del cierre, las condiciones del método, los controles y los criterios de aceptación deben conformar un conjunto técnicamente sólido.
Situación regulatoria e impacto práctico en 2026
Dado que el documento aún es un borrador de guía, no sirve de base para considerar las recomendaciones propuestas como requisitos definitivos. Una respuesta más práctica consiste en revisar si la evidencia existente sobre la integridad del paquete sigue siendo representativa de la configuración comercial.
Esta revisión cobra mayor relevancia cuando los componentes del envase, las condiciones de sellado, los proveedores, la configuración de llenado o las herramientas de prueba han cambiado desde que se desarrolló el método original. El enfoque se mantiene en el envase actual y en la evidencia que lo respalda.
Revisión de la evidencia del CCS como un sistema completo
Un vial y un tapón pueden cumplir con sus especificaciones individuales sin que ello garantice automáticamente la integridad del paquete ensamblado. La posición del tapón, el estado del engaste, la geometría del paquete y las variaciones de fabricación influyen en la interfaz de cierre final.
Para los equipos de validación, la pregunta clave no es solo si los componentes individuales cumplen con las especificaciones, sino si el sistema de cierre del contenedor ensamblado mantiene la integridad adecuada bajo sus condiciones reales de producción, almacenamiento y prueba.
Dónde encaja CCIT en una estrategia de integridad del paquete de ciclo de vida
Pruebas de integridad del cierre del contenedor Es más útil como control del ciclo de vida que como ejercicio de calificación único. La USP aborda la garantía de integridad para envases no porosos destinados a productos farmacéuticos estériles e incluye la selección, validación y uso del método de prueba de fugas. La USP establece la verificación de la integridad del envase en las etapas de desarrollo, fabricación y estabilidad comercial durante su vida útil.
Esa visión del ciclo de vida también influye en las compras. Los equipos seleccionados para un formato actual pueden requerir posteriormente una cámara diferente, un embalaje distinto o un método de prueba revisado.
La integridad del paquete es un atributo a nivel de sistema.
CCIT evalúa el paquete ensamblado. Los cambios en la compresión del cierre, las dimensiones del vial, el espacio libre o las condiciones de sellado pueden alterar el comportamiento del paquete incluso cuando los componentes individuales no han cambiado.
Durante el desarrollo del método, las unidades intactas proporcionan una población de respuesta normal, mientras que las muestras de defectos controlados ayudan a caracterizar la respuesta a las fugas. Las consideraciones específicas del paquete pueden variar sustancialmente; MedIntegrity Guía de pruebas CCI para viales liofilizados Cubre esa aplicación por separado sin convertir un método CCIT general en un enfoque que sirva para todos los casos.
Qué debe demostrar un paquete de validación CCIT defendible
Un creíble Validación CCIT El paquete relaciona el rendimiento del equipo con el rendimiento del método específico del paquete. Si bien están relacionados, responden a preguntas diferentes. Esto resulta muy práctico cuando el departamento de compras compara dos o tres sistemas: un valor de sensibilidad publicado puede ayudar a crear una lista reducida, pero por sí solo no puede demostrar una discriminación reproducible entre paquetes intactos y defectuosos.
La cualificación de instrumentos no es la validación del método CCIT.
La cualificación del instrumento confirma que el comprobador funciona dentro de las especificaciones operativas definidas. Validación del método CCIT Pregunta si el método seleccionado es adecuado para el sistema producto-embalaje previsto.
La geometría del envase, el volumen de llenado, el espacio libre, el volumen de la cámara, la presión de prueba, el comportamiento de estabilización y los criterios de aceptación pueden afectar la respuesta. Un instrumento cualificado podría requerir el desarrollo de un método específico para cada envase antes de su uso rutinario.
Desde la sensibilidad del instrumento hasta la capacidad de detección comprobada a nivel de paquete.
Un valor pequeño en micras facilita la comparación en las cotizaciones. No es el método completo.
La capacidad de detección real depende de la configuración completa: el volumen muerto de la cámara, el comportamiento de la presión, la rigidez del paquete, las condiciones de llenado, la duración de la prueba y el estándar de defectos son factores importantes. Una pregunta de adquisición más útil es:
¿Puede esta configuración distinguir repetidamente los paquetes intactos de los defectos relevantes y definidos en condiciones controladas?
Por este motivo, MedIntegrity considera la información del envase como parte fundamental del análisis del equipo. Las dimensiones del envase, la configuración del cierre, el estado de llenado, las muestras de control disponibles y el volumen de prueba previsto constituyen un punto de partida más útil que las especificaciones de sensibilidad por sí solas.
Controles positivos y negativos en la validación de CCIT
Los controles proporcionan poblaciones de referencia para el desarrollo y la validación de métodos. Los controles negativos establecen el comportamiento de los paquetes intactos, mientras que los controles positivos introducen un desafío de defecto caracterizado. Su valor radica en ayudar a definir con qué claridad el método distingue los paquetes normales de los defectuosos conocidos, y no simplemente en disponer de una "muestra con fugas".
Controles positivos, condición de llenado y espacio libre superior
Los diseños de control positivo pueden incluir defectos perforados con láser, microcapilares u otros defectos caracterizados. Los diferentes enfoques proporcionan información distinta, por lo que la elección adecuada depende del encapsulado y del objetivo de validación.
El estado del envase también es importante. El volumen de llenado modifica el espacio libre y el líquido cerca de una vía de fuga puede influir en el comportamiento de la prueba. Una vez establecidas la respuesta del envase intacto y la respuesta a los defectos, la siguiente pregunta es cuánto tiempo se mantiene representativa esa evidencia cuando cambia el envase o el proceso de fabricación.
Control de cambios y reevaluación de CCIT tras cambios en el embalaje
La validación no congela un sistema de envasado en el tiempo. Los envases, cierres, proveedores, procesos de sellado, cámaras de ensayo y configuraciones de métodos pueden cambiar posteriormente. Un cambio de envasado comienza con una evaluación de impacto, no con una revalidación completa automática. El objetivo es determinar si el sistema existente Validación del método CCIT sigue siendo aplicable y se justifica qué trabajo adicional, si lo hubiera.
Cambios en el empaquetado y los métodos que requieren una evaluación de impacto.
| Cambiar | Impacto potencial de las TIC |
| Cambio de envase o cierre | La interfaz de sellado puede cambiar |
| Cambio de volumen de llenado o espacio libre | La respuesta a la prueba puede variar. |
| Cambio de la cámara de prueba | El volumen muerto y la respuesta pueden cambiar |
| Cambio en el proceso de sellado | El rendimiento del cierre puede cambiar |
| Cambio de parámetros de prueba | Cambio de condiciones de prueba validadas |
Los cambios de proveedores o materiales merecen una revisión similar cuando alteran características relevantes para el método. Si un cambio afecta a la prueba CCIT, se puede verificar el rendimiento estable y discriminatorio del método de prueba existente antes de continuar con su uso rutinario.
Pruebas de fugas por decaimiento del vacío: factores de validación más allá de la sensibilidad del instrumento.
Prueba de fugas por decaimiento de vacío Es un método determinista utilizado para la detección de fugas en envases. La norma ASTM F2338-24 abarca la detección no destructiva de fugas en envases mediante el método de decaimiento del vacío. Los criterios de aceptación se establecen comparando las mediciones de referencia de controles sin fugas con las respuestas de envases con fugas y fugas simuladas caracterizadas. La USP también aborda las tecnologías de prueba de fugas como parte del desarrollo y la validación de métodos de integridad de envases farmacéuticos.
Sin embargo, en una aplicación farmacéutica, el uso de un nombre de método reconocido no elimina la necesidad de condiciones de prueba específicas para cada envase.
Ajuste de la cámara, espacio libre y respuesta estable a las pruebas.
Una cámara de ensayo con volumen muerto innecesario puede reducir la respuesta medible. El estado de llenado también puede modificar dicha respuesta, por lo que un paquete vacío no puede considerarse automáticamente equivalente a su configuración de producción llena.
El objetivo útil es la separación reproducible entre paquetes intactos y defectos definidos bajo condiciones de prueba controladas, no el defecto más pequeño detectado una sola vez.
Una vez que estas variables estén claras, la comparación de equipos también se simplifica. El departamento de compras puede ir más allá de las afirmaciones genéricas sobre la sensibilidad y preguntarse cómo la cámara, los controles y la configuración del método propuestos se ajustarán al paquete real.
Qué preguntarle a un proveedor de comprobadores de fugas para envases farmacéuticos.
Una solicitud de cotización útil comienza con la aplicación, en lugar de una larga lista de características. Las dimensiones del paquete, la configuración del cierre, las condiciones de llenado, el método de prueba actual, las muestras de control, el rendimiento y los requisitos de datos brindan al proveedor una base mucho mejor para proponer equipos.
Para los equipos que aún están desarrollando su URS, la guía de MedIntegrity para Selección de un comprobador de fugas para envases farmacéuticos abarca todo el proceso de compra.
Preguntas de la solicitud que deben resolverse antes de solicitar un presupuesto.
- ¿Se puede hacer coincidir la cámara con el paquete real?
- ¿Cómo se evaluarán las muestras intactas y las muestras con defectos controlados?
- ¿Se pueden desarrollar parámetros de método para el paquete?
- ¿Cómo se controlan los programas y registros de pruebas?
- ¿Qué tipo de apoyo para la verificación y cualificación está disponible?
- ¿Qué cambios se producirían si posteriormente se introdujera otro formato de paquete?
Estas respuestas suelen ser más útiles que comparar un mismo índice de sensibilidad de un titular en diferentes citas.
Cómo MedIntegrity MFT-1000 se adapta a un proyecto CCIT específico.
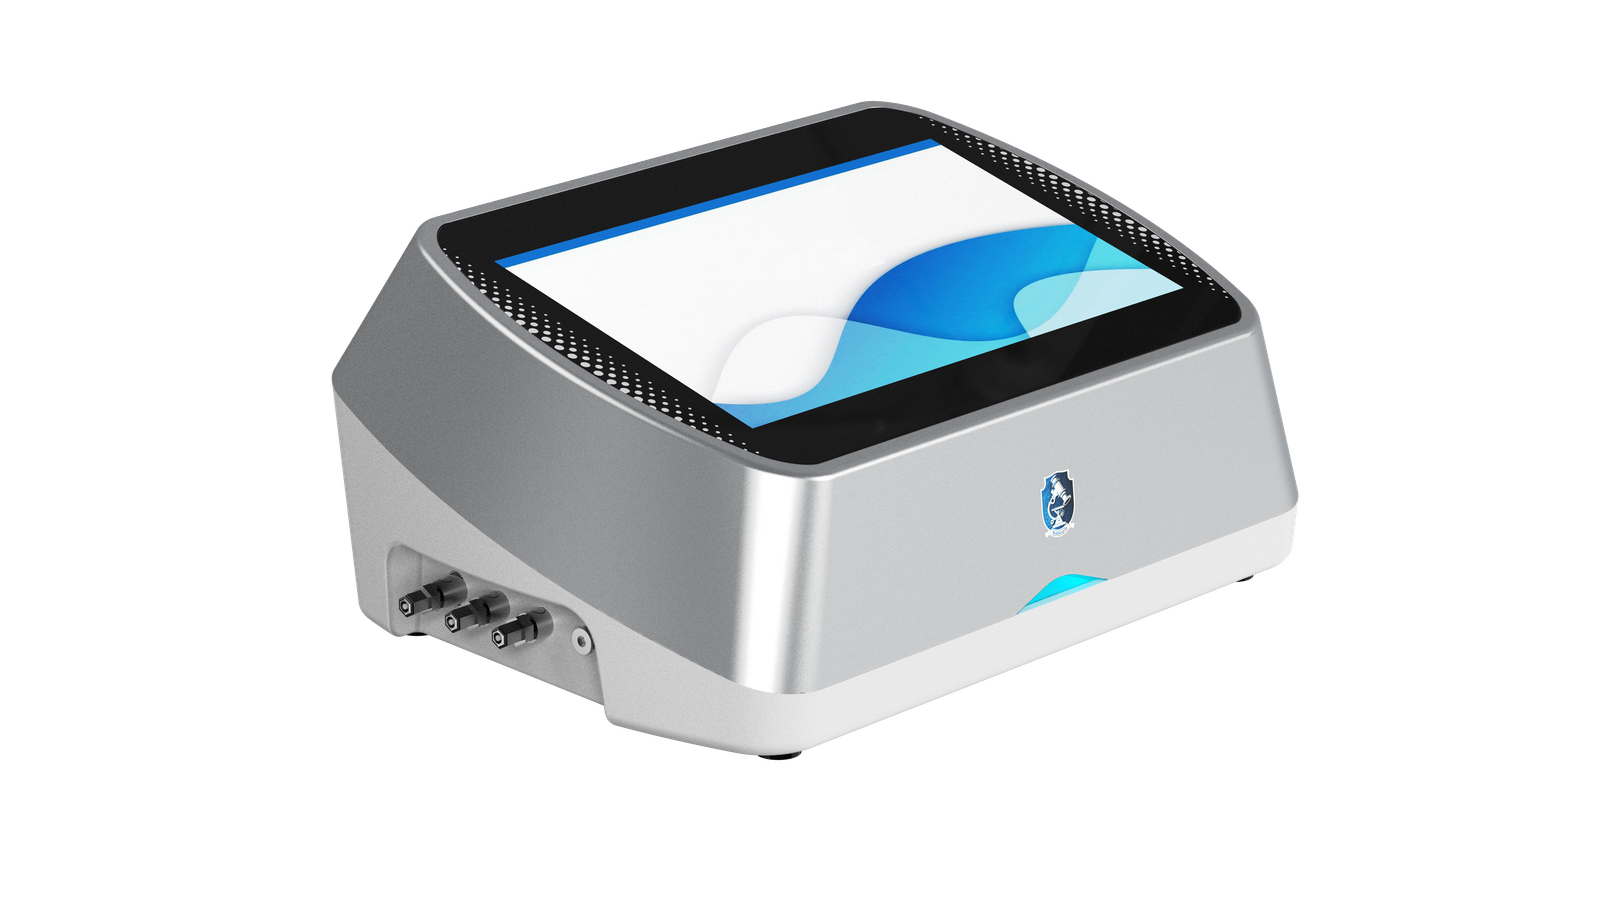
El Probador de fugas de embalaje MedIntegrity MFT-1000 apoya atenuación por vacío y atenuación por presión Métodos para la comprobación de la integridad de los envases farmacéuticos. Su cámara de ensayo se puede personalizar según el envase, y MedIntegrity también admite la calibración automática del flujo de fugas, la verificación de la tasa de fugas estándar, la preparación de envases de control positivo y el desarrollo y la verificación de parámetros de método específicos para cada muestra.
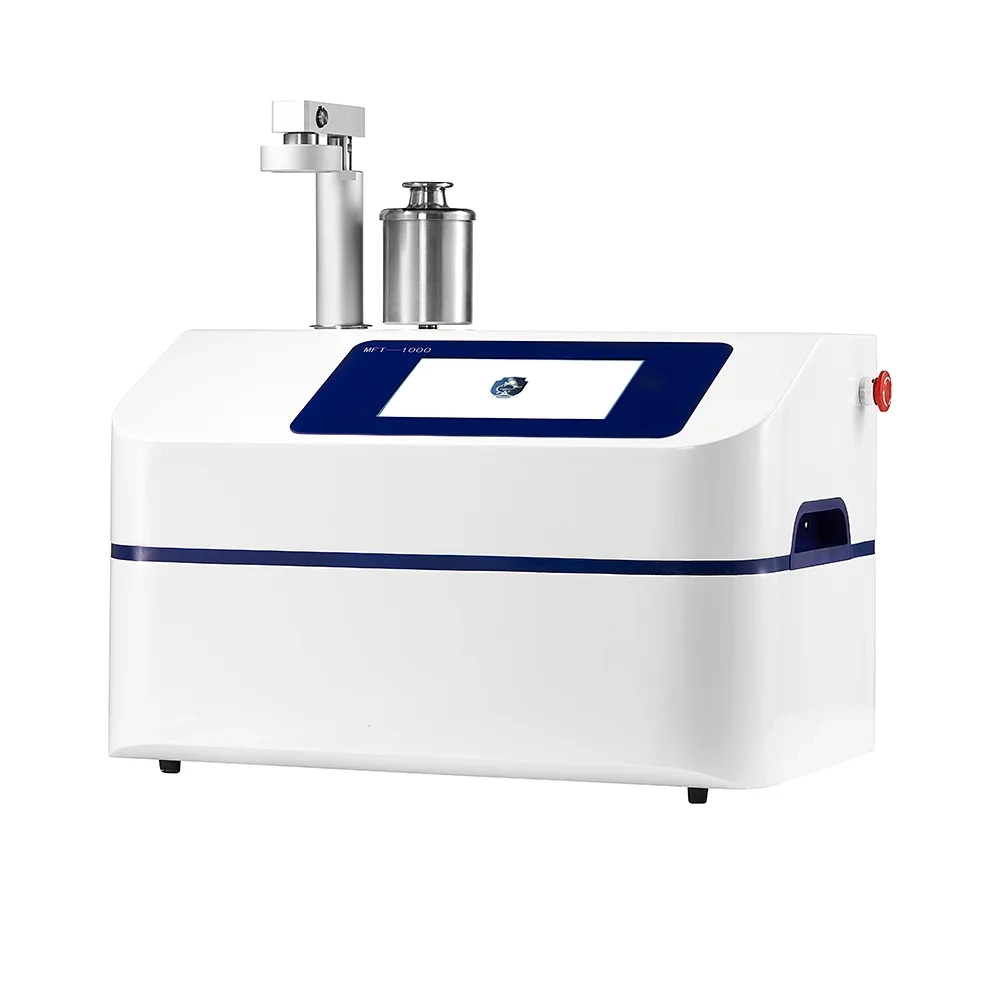
Estas capacidades resultan útiles cuando un proyecto pasa de las muestras iniciales del paquete a un método de rutina controlado. El ajuste de la cámara afecta la configuración de la prueba; las muestras de control ayudan a caracterizar la respuesta; los parámetros del método deben coincidir con el paquete previsto.
Para el control de calidad, el MFT-1000 también incluye funcionalidad de registro de auditoría, control de acceso de usuarios, almacenamiento de registros históricos, exportación de datos USB e interfaces de comunicación. Estas características son importantes cuando los registros de CCIT deben pasar de las pruebas de ingeniería a la revisión rutinaria y a los registros de producción trazables.
El método final aún depende del paquete, la cámara, las condiciones de llenado, los controles y los parámetros validados. Esto constituye una base más sólida para la selección de equipos que elegir un analizador basándose únicamente en una especificación.
Información para prepararse para una consulta sobre equipos CCIT
Para la primera discusión técnica, no es necesario contar con una especificación de requisitos de usuario (URS) completa. El tipo y las dimensiones del paquete, la configuración del cierre, las condiciones de llenado, el método CCIT actual (si está disponible), las muestras de control, el rendimiento esperado, los requisitos de datos y el cronograma del proyecto suelen ser suficientes para iniciar la revisión de la aplicación.
Conclusión
El borrador de la guía de la FDA de 2026 sobre sistemas de cierre de envases ofrece a los equipos farmacéuticos una oportunidad para revisar cómo se desarrolla y mantiene la evidencia de integridad del envase. No exige la degradación por vacío ni ninguna otra tecnología CCIT específica, y sigue siendo un borrador de guía no vinculante.
Para Pruebas de integridad del cierre del contenedorLa evidencia más sólida proviene del propio paquete, los controles adecuados, los parámetros del método controlados y la capacidad de detección demostrada a nivel de paquete. Esta misma lógica se mantiene tras la validación inicial mediante el control de cambios y la reevaluación del método.
Para un nuevo proyecto CCIT, Póngase en contacto con MedIntegrity para una revisión de la solicitud. con la configuración del paquete, la condición de llenado, el método actual, el rendimiento esperado, los requisitos de datos, el mercado de destino y el cronograma del proyecto.
Preguntas frecuentes
P1: ¿Qué abarca el borrador de la guía de la FDA para sistemas de cierre de envases de 2026?
A: Proporciona principios preliminares no vinculantes para evaluar la calidad de los sistemas de cierre de envases utilizados para medicamentos y productos biológicos de uso humano. No prescribe un método CCIT específico.
P2: ¿La FDA exige la prueba de degradación por vacío para comprobar la integridad del cierre del envase?
R: No. La prueba de caída de vacío es un método determinista para detectar fugas. La selección del método depende del sistema producto-embalaje, el uso previsto y la estrategia de prueba validada.
P3: ¿La cualificación de instrumentos es lo mismo que la validación del método CCIT?
R: No. La calificación del instrumento confirma el rendimiento del equipo. La validación del método CCIT demuestra que el método de prueba seleccionado es adecuado para el paquete específico y la aplicación prevista.
P4: ¿Cuándo requiere un cambio de embalaje una revalidación de CCIT?
A: Un cambio en el empaque requiere primero una evaluación de impacto técnico. Los cambios en el envase, el cierre, las condiciones de llenado, el proceso de sellado, la cámara de prueba o los parámetros de prueba pueden dar lugar a una verificación o una revalidación más amplia cuando afectan al método validado.
P5: ¿Cómo se relaciona la USP con la validación CCIT?
A: La USP proporciona un marco de ciclo de vida para garantizar la integridad del envase en envases no porosos destinados a productos farmacéuticos estériles. Abarca la selección, validación y uso del método de prueba de fugas a lo largo del ciclo de vida del producto.
Publicaciones relacionadas
-
Pruebas de integridad del cierre del envase: FDA 2026 y degradación por vacío.
17 de septiembre de 2026
 Spanish
 English
 Russian
 Portuguese
 German
 French
 Italian
 Arabic
 Dutch
 Japanese
 Vietnamese
 Korean
 Malay
 Thai