
Testes de integridade de fechamento de recipientes: FDA 2026 e deterioração por vácuo
A versão preliminar das diretrizes da FDA, de agosto de 2026, trouxe a qualidade dos sistemas de fechamento de embalagens de volta ao foco das equipes de embalagem farmacêutica, garantia da qualidade, validação e compras. O documento permanece como uma versão preliminar de Nível 1, não se destina à implementação e contém recomendações não vinculativas. Para empresas que estejam revisando o documento, consulte a documentação completa. teste de integridade do fechamento do recipienteA questão prática é se as evidências existentes do CCIT ainda representam a embalagem, o processo de fabricação e o uso pretendido — e não simplesmente se o instrumento de teste foi qualificado.
A MedIntegrity fornece equipamentos de teste farmacêutico para aplicações de integridade de embalagens e processos por meio de sua [empresa/sistema/etc.]. gama de produtos para testes farmacêuticos, incluindo equipamentos para testes de vazamento de embalagens farmacêuticas. Em um projeto CCIT, a capacidade do instrumento é crucial quando a embalagem, a câmara, os parâmetros de teste, os controles e os requisitos de dados funcionam em conjunto. Isso faz Validação CCITO controle de alterações e a capacidade de detecção específica de cada pacote serão especialmente relevantes em 2026.
Principais implicações da minuta de diretrizes da FDA de 2026 para sistemas de fechamento de recipientes
A nova versão preliminar fornece princípios orientadores para a avaliação da qualidade de sistemas de fechamento de recipientes usados para medicamentos e produtos biológicos de uso humano. Ela não torna obrigatória a degradação do vácuo ou outra tecnologia CCIT específica. Para compradores B2B, essa distinção é importante porque um testador de vazamento é apenas uma parte da estratégia de teste. A configuração da embalagem, o desempenho do fechamento, as condições do método, os controles e os critérios de aceitação ainda precisam formar um conjunto tecnicamente sólido.
Situação regulatória e impacto prático em 2026
Como o documento ainda é uma versão preliminar das diretrizes, ele não serve de base para considerar as recomendações propostas como requisitos finais. Uma resposta mais prática seria verificar se as evidências existentes sobre a integridade da embalagem ainda representam a configuração comercial.
Essa revisão torna-se mais relevante quando os componentes da embalagem, as condições de vedação, os fornecedores, a configuração de enchimento ou as ferramentas de teste mudam desde o desenvolvimento do método original. O foco permanece na embalagem atual e nas evidências que a sustentam.
Analisando as evidências do CCS como um sistema completo
Um frasco e uma rolha podem atender às suas especificações individuais sem demonstrar automaticamente a integridade da embalagem montada. A posição da rolha, a condição de crimpagem, a geometria da embalagem e as variações de fabricação afetam a interface de fechamento final.
Para as equipes de validação, a questão importante não é apenas se os componentes individuais permanecem dentro das especificações. É se o sistema de fechamento do recipiente montado continua apresentando evidências adequadas de integridade sob suas condições reais de produção, armazenamento e teste.
Onde o CCIT se encaixa em uma estratégia de integridade de pacotes de ciclo de vida
Teste de integridade do fechamento do recipiente É mais útil como um controle do ciclo de vida do produto do que como um exercício de qualificação pontual. A USP aborda a garantia de integridade para embalagens não porosas destinadas a produtos farmacêuticos estéreis e inclui a seleção, validação e uso de métodos de teste de vazamento. A USP abrange a verificação da integridade da embalagem durante o desenvolvimento, a fabricação e a estabilidade da vida útil comercial.
Essa visão do ciclo de vida também afeta as compras. Equipamentos selecionados com base em um formato atual podem, posteriormente, precisar de uma câmara diferente, de uma condição de embalagem alterada ou de um método de teste revisado.
A integridade do pacote é um atributo de nível de sistema.
O CCIT avalia a embalagem montada. Alterações na compressão da tampa, nas dimensões do frasco, no espaço livre ou nas condições de vedação podem alterar o comportamento da embalagem, mesmo quando os componentes individuais não foram alterados.
Durante o desenvolvimento do método, unidades intactas fornecem uma população com resposta normal, enquanto amostras com defeitos controlados ajudam a caracterizar a resposta ao vazamento. Considerações específicas da embalagem podem variar substancialmente; MedIntegrity guia de teste CCI em frasco liofilizado aborda essa aplicação separadamente, sem transformar um método CCIT geral em uma abordagem única para todos.
O que um pacote de validação CCIT defensável precisa demonstrar
Uma pessoa confiável Validação CCIT A análise de embalagem relaciona o desempenho do equipamento com o desempenho do método específico da embalagem. Embora estejam relacionados, respondem a perguntas diferentes. Isso se torna muito prático quando o setor de compras compara dois ou três sistemas: um valor de sensibilidade publicado pode ajudar a criar uma lista restrita, mas não pode, por si só, demonstrar uma discriminação repetível entre embalagens intactas e defeituosas.
A qualificação de instrumentos não é a validação do método CCIT.
A qualificação do instrumento confirma que o testador funciona dentro das suas especificações operacionais definidas. Validação do método CCIT Questiona se o método selecionado é adequado para o sistema produto-embalagem pretendido.
A geometria da embalagem, o volume de enchimento, o espaço livre, o volume da câmara, a pressão de teste, o comportamento de estabilização e os critérios de aceitação podem afetar a resposta. Um instrumento qualificado ainda pode necessitar de desenvolvimento de método específico para a embalagem antes de entrar em uso rotineiro.
Da sensibilidade do instrumento à capacidade comprovada de detecção em nível de embalagem.
Um valor em mícrons pequeno facilita a comparação de orçamentos. Mas esse não é o método completo.
A capacidade real de detecção depende da configuração completa: volume morto da câmara, comportamento da pressão, rigidez da embalagem, condição de enchimento, duração do teste e o padrão de defeito são fatores importantes. Uma questão mais útil para o processo de aquisição seria:
Essa configuração consegue distinguir repetidamente pacotes intactos de defeitos relevantes e definidos em condições controladas?
É por isso que a MedIntegrity considera as informações da embalagem como parte da análise do equipamento. As dimensões do recipiente, a configuração da tampa, as condições de enchimento, as amostras de controle disponíveis e o volume de teste esperado fornecem um ponto de partida mais útil do que apenas as especificações de sensibilidade.
Controles Positivos e Negativos na Validação do CCIT
Os controles fornecem populações de referência para o desenvolvimento e validação de métodos. Os controles negativos estabelecem o comportamento da embalagem intacta, enquanto os controles positivos introduzem um desafio de defeito caracterizado. Seu valor reside em ajudar a definir com que clareza o método separa embalagens normais de defeitos conhecidos — e não simplesmente em ter uma “amostra de vazamento” disponível.
Controles Positivos, Condição de Enchimento e Espaço Livre
Os controles positivos podem incluir defeitos criados por perfuração a laser, microcapilares ou outros defeitos caracterizados. Diferentes abordagens fornecem informações distintas, portanto, a escolha adequada depende da embalagem e do objetivo da validação.
A condição da embalagem também é importante. O volume de enchimento altera o espaço livre e o líquido próximo a um possível vazamento pode influenciar o comportamento do teste. Uma vez estabelecidas as respostas da embalagem intacta e da embalagem com defeito, a próxima questão é por quanto tempo essa evidência permanece representativa quando a embalagem ou o processo de fabricação são alterados.
Controle de mudanças e reavaliação do CCIT após alterações de embalagem
A validação não congela um sistema de embalagem no tempo. Recipientes, tampas, fornecedores, processos de selagem, câmaras de teste e configurações de método podem mudar posteriormente. Uma mudança na embalagem começa com uma avaliação de impacto, não com uma revalidação completa automática. O objetivo é determinar se o sistema existente está em conformidade com as normas vigentes. Validação do método CCIT permanece aplicável e qual trabalho adicional, se houver, se justifica.
Alterações de embalagem e método que exigem avaliação de impacto
| Mudar | Potencial impacto do CCIT |
| Alteração do recipiente ou da tampa | A interface de vedação pode mudar. |
| Alteração no volume de enchimento ou no espaço livre | A resposta ao teste pode mudar. |
| Alteração da câmara de teste | O volume morto e a resposta podem mudar. |
| Alteração do processo de selagem | O desempenho do fechamento pode mudar. |
| Alteração do parâmetro de teste | As condições de teste validadas mudam. |
Alterações no fornecedor ou no material merecem revisão semelhante quando alteram características relevantes para o método. Se uma alteração afetar o CCIT (Teste de Contraste de Intrusão), o método de teste existente pode então ser verificado quanto ao desempenho estável e discriminatório antes de continuar seu uso rotineiro.
Teste de Vazamento por Decaimento de Vácuo: Fatores de Validação Além da Sensibilidade do Instrumento
teste de vazamento por decaimento de vácuo é uma abordagem determinística usada para detecção de vazamentos em embalagens. A norma ASTM F2338-24 abrange a detecção não destrutiva de vazamentos em embalagens pelo método de decaimento do vácuo. Os critérios de aceitação são estabelecidos comparando-se as medições de referência de controles sem vazamento com as respostas de embalagens com vazamento e vazamentos simulados caracterizados. A USP também aborda tecnologias de teste de vazamento como parte do desenvolvimento e validação de métodos de integridade de embalagens farmacêuticas.
No entanto, para uma aplicação farmacêutica, usar um nome de método reconhecido não elimina a necessidade de condições de teste específicas para a embalagem.
Ajuste da câmara, espaço livre e resposta estável do teste
Uma câmara de teste com volume morto desnecessário pode reduzir a resposta mensurável. As condições de enchimento também podem alterar essa resposta, razão pela qual uma embalagem vazia não pode ser automaticamente considerada equivalente à sua configuração de produção preenchida.
O objetivo útil é a separação repetível entre embalagens intactas e defeitos definidos sob condições de teste controladas — e não o menor defeito detectado uma única vez.
Uma vez que essas variáveis estejam claras, a comparação de equipamentos também se torna mais fácil. O setor de compras pode ir além de alegações genéricas de sensibilidade e questionar como a câmara, os controles e as configurações do método propostos se adequarão ao pacote real.
O que perguntar a um fornecedor de equipamentos para teste de vazamento em embalagens farmacêuticas?
Uma solicitação de cotação (RFQ) útil começa com a aplicação, e não com uma longa lista de recursos. Dimensões da embalagem, configuração do fechamento, condição de enchimento, método de teste atual, amostras de controle, capacidade de produção e requisitos de dados fornecem ao fornecedor uma base muito melhor para propor equipamentos.
Para equipes que ainda estão desenvolvendo seus Requisitos de Uso (URS), o guia da MedIntegrity para Selecionando um testador de vazamento de embalagens farmacêuticas Abrange todo o processo de compra.
Questões importantes a serem resolvidas antes da cotação
- É possível ajustar a câmara à embalagem real?
- Como serão avaliadas as amostras intactas e as amostras com defeitos controlados?
- É possível desenvolver parâmetros de método para o pacote?
- Como são controlados os programas e registros de testes?
- Que tipo de suporte para verificação e qualificação está disponível?
- O que muda se outro formato de pacote for introduzido posteriormente?
Essas respostas costumam ser mais úteis do que comparar um único número de sensibilidade do título em diferentes citações.
Como o MedIntegrity MFT-1000 se encaixa em um projeto CCIT específico para cada pacote
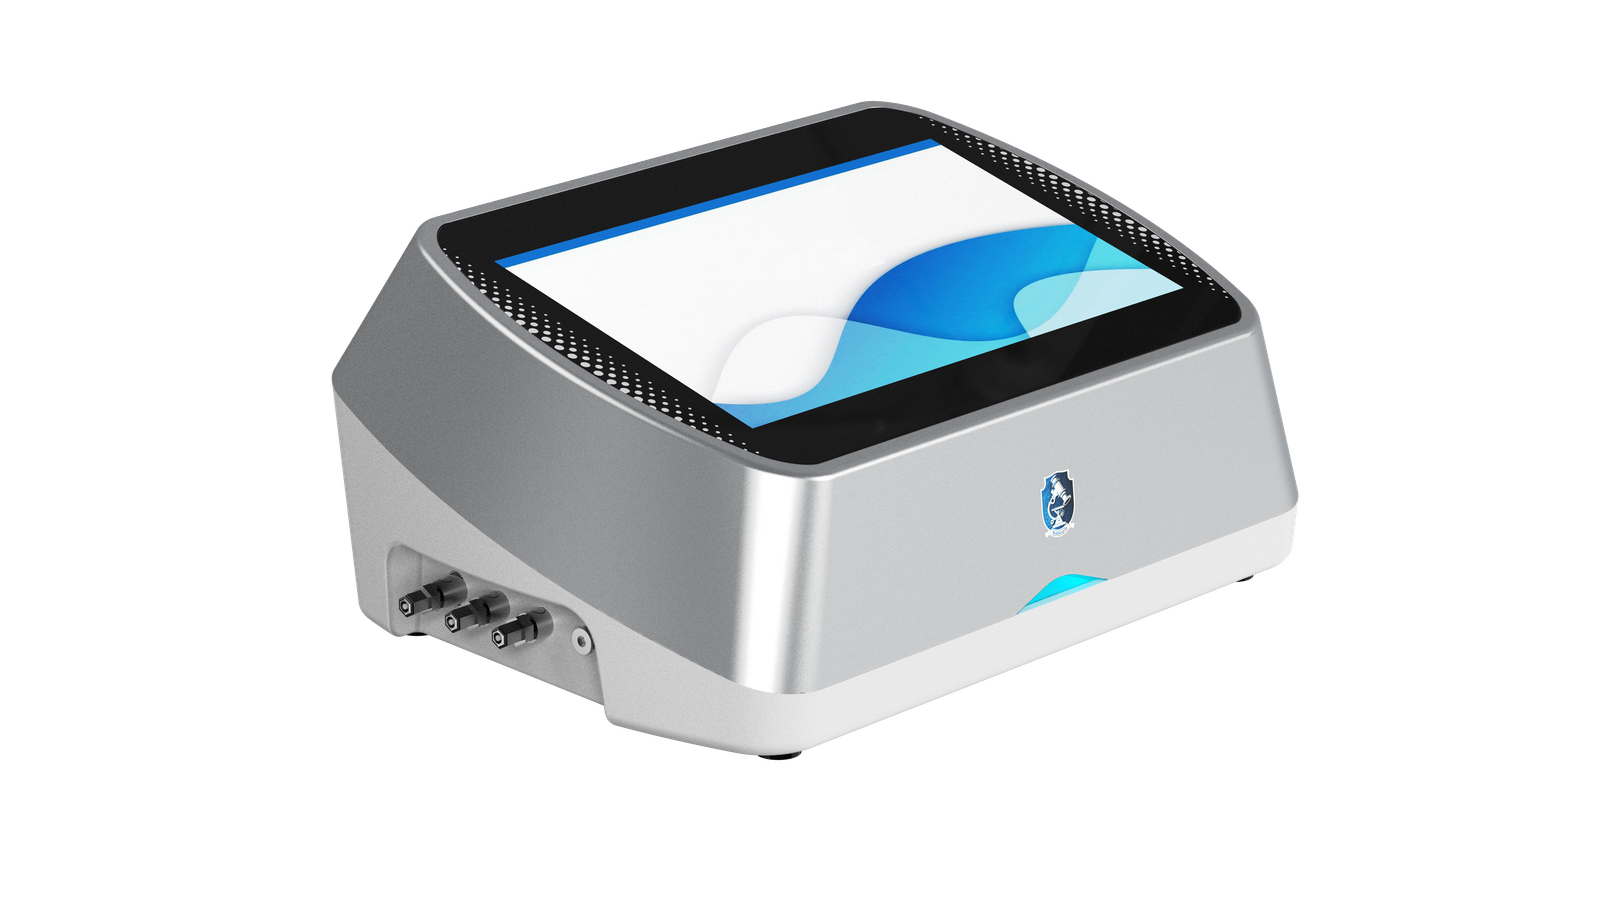
O Testador de Vazamento de Embalagens MedIntegrity MFT-1000 apoia atenuação do vácuo e atenuação da pressão Métodos para testes de integridade de embalagens farmacêuticas. Sua câmara de teste pode ser personalizada de acordo com a embalagem, e o MedIntegrity também oferece suporte à calibração automática do fluxo de vazamento, verificação da taxa de vazamento padrão, preparação de embalagens de controle positivo e desenvolvimento e verificação de parâmetros de método específicos para cada amostra.
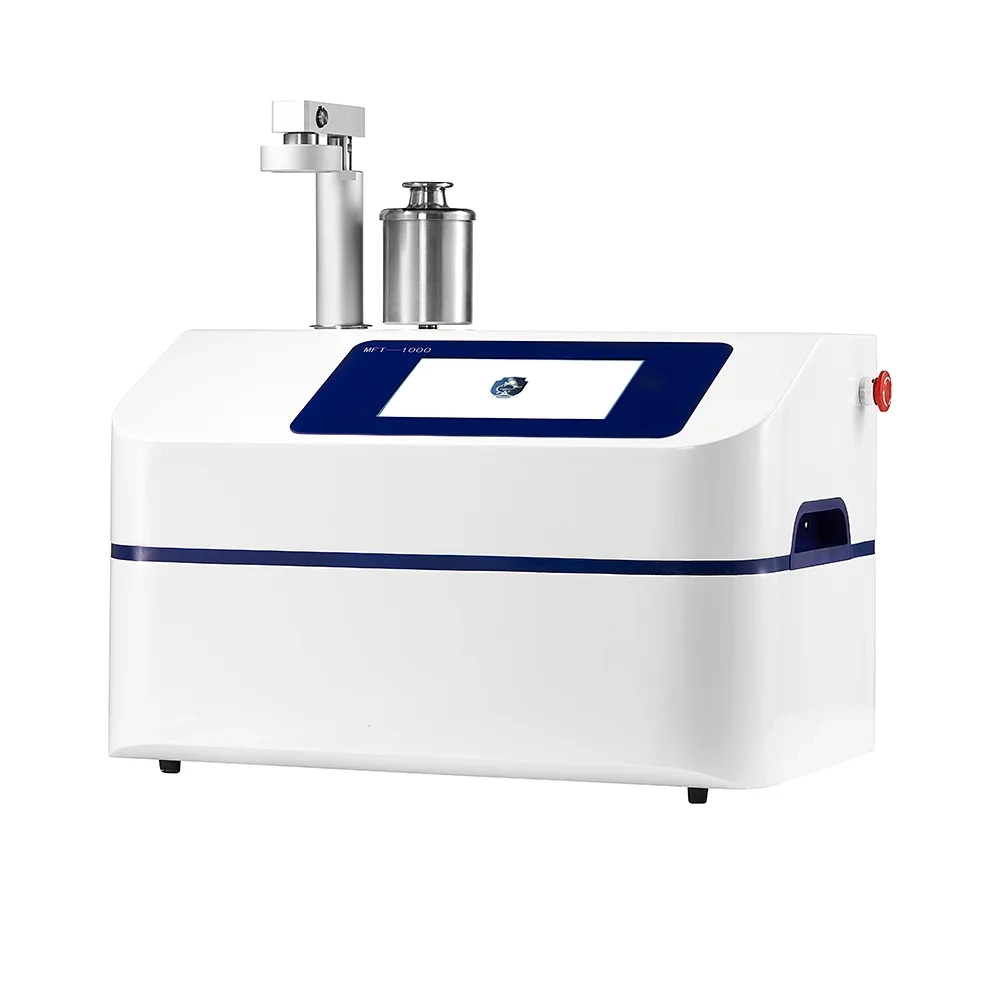
Essas capacidades tornam-se úteis quando um projeto passa da fase de amostras iniciais da embalagem para um método de rotina controlado. O ajuste da câmara afeta a configuração do teste; as amostras de controle ajudam a caracterizar a resposta; os parâmetros do método precisam corresponder à embalagem pretendida.
Para uso em controle de qualidade, o MFT-1000 também inclui funcionalidade de trilha de auditoria, controle de autoridade do usuário, armazenamento de registros históricos, exportação de dados via USB e interfaces de comunicação. Esses recursos são importantes quando os registros do CCIT precisam passar de testes de engenharia para revisões de rotina e registros de produção rastreáveis.
O método final ainda depende da embalagem, da câmara, das condições de enchimento, dos controles e dos parâmetros validados. Essa é uma base mais sólida para a seleção de equipamentos do que escolher um testador com base apenas em uma especificação.
Informações para se preparar para uma consulta sobre equipamentos CCIT
Uma especificação de requisitos do usuário (URS) finalizada não é necessária para a primeira discussão técnica. Tipo e dimensões da embalagem, configuração do fechamento, condição de enchimento, método CCIT atual (se disponível), amostras de controle, vazão esperada, requisitos de dados e cronograma do projeto geralmente são suficientes para iniciar uma análise da aplicação.
Conclusão
A minuta do guia de 2026 da FDA sobre Sistemas de Fechamento de Embalagens oferece às equipes farmacêuticas um motivo oportuno para revisar como as evidências de integridade da embalagem são desenvolvidas e mantidas. Ela não exige a degradação do vácuo ou outra tecnologia CCIT específica e permanece como uma minuta de guia não vinculativa.
Para teste de integridade do fechamento do recipienteEvidências mais robustas provêm da embalagem em si, de controles adequados, de parâmetros de método controlados e da capacidade comprovada de detecção em nível de embalagem. A mesma lógica se mantém após a validação inicial, por meio do controle de mudanças e da reavaliação do método.
Para um novo projeto CCIT, Entre em contato com a MedIntegrity para uma análise da sua candidatura. com a configuração do pacote, condição de enchimento, método atual, produção esperada, requisitos de dados, mercado de destino e cronograma do projeto.
FAQ
P1: O que abrange a minuta do guia da FDA sobre sistemas de fechamento de recipientes de 2026?
A: Apresenta princípios preliminares e não vinculativos para avaliar a qualidade dos sistemas de fechamento de recipientes utilizados para medicamentos de uso humano e produtos biológicos. Não prescreve um método CCIT específico.
P2: A FDA exige a quebra do vácuo para o teste de integridade do fechamento do recipiente?
R: Não. A queda de vácuo é uma abordagem determinística para testes de vazamento. A seleção do método depende do sistema produto-embalagem, do uso pretendido e da estratégia de teste validada.
Q3: A qualificação de instrumentos é o mesmo que a validação do método CCIT?
A: Não. A qualificação do instrumento confirma o desempenho do equipamento. A validação do método CCIT demonstra que o método de teste selecionado é adequado para a embalagem específica e a aplicação pretendida.
Q4: Quando uma alteração de embalagem exige revalidação do CCIT?
A: Uma alteração na embalagem requer, primeiramente, uma avaliação de impacto técnico. Alterações no recipiente, na tampa, nas condições de enchimento, no processo de selagem, na câmara de teste ou nos parâmetros de teste podem levar à verificação ou a uma revalidação mais abrangente quando afetarem o método validado.
Q5: Como a USP se relaciona com a validação CCIT?
A: A USP fornece uma estrutura de ciclo de vida para garantia da integridade de embalagens não porosas destinadas a produtos farmacêuticos estéreis. Ela abrange a seleção, validação e uso de métodos de teste de vazamento ao longo do ciclo de vida do produto.
Postagens relacionadas
-
Testes de integridade de fechamento de recipientes: FDA 2026 e deterioração por vácuo
17 de setembro de 2026
 Portuguese
 English
 Russian
 Spanish
 German
 French
 Italian
 Arabic
 Dutch
 Japanese
 Vietnamese
 Korean
 Malay
 Thai