
Tests d'intégrité des fermetures de contenants : FDA 2026 et dégradation sous vide
Le projet de lignes directrices de la FDA d'août 2026 remet la qualité des systèmes de fermeture des contenants au centre des préoccupations des équipes d'emballage, d'assurance qualité, de validation et d'approvisionnement pharmaceutiques. Ce document, qui demeure un projet de niveau 1, n'est pas destiné à être mis en œuvre et contient des recommandations non contraignantes. Les entreprises qui le consultent tests d'intégrité de la fermeture des conteneursLa question pratique est de savoir si les preuves CCIT existantes représentent toujours l'emballage, le processus de fabrication et l'utilisation prévue, et non simplement si l'instrument de test a été qualifié.
MedIntegrity fournit des équipements de test pharmaceutique pour les applications d'intégrité des emballages et des procédés par le biais de son gamme de produits de tests pharmaceutiques, y compris les équipements de contrôle d'étanchéité des emballages pharmaceutiques. Dans un projet CCIT, les capacités des instruments sont primordiales lorsque l'emballage, la chambre, les paramètres de test, les contrôles et les données requises sont compatibles. Cela rend Validation CCIT, le contrôle des modifications et la capacité de détection spécifique aux paquets, particulièrement pertinents en 2026.
Principales implications du projet de lignes directrices de la FDA de 2026 concernant les systèmes de fermeture des contenants
Le nouveau projet de loi fournit des principes directeurs pour l'évaluation de la qualité des systèmes de fermeture des contenants utilisés pour les médicaments à usage humain et les produits biologiques. Il ne rend pas obligatoires la levée de la dépression ni aucune autre technologie spécifique de contrôle de l'étanchéité des contenants. Pour les acheteurs B2B, cette distinction est importante car un testeur d'étanchéité ne constitue qu'un élément de la stratégie de test. La configuration de l'emballage, la performance du système de fermeture, les conditions de la méthode, les contrôles et les critères d'acceptation doivent toujours former un ensemble techniquement rigoureux.
Statut réglementaire et impact pratique en 2026
Ce document étant encore un projet de lignes directrices, il ne saurait servir de base à la prise en compte des recommandations proposées comme exigences définitives. Une approche plus pragmatique consiste à vérifier si les données existantes relatives à l'intégrité des emballages restent représentatives de la configuration commerciale.
Cet examen prend toute son importance lorsque les composants du contenant, les conditions de scellage, les fournisseurs, la configuration de remplissage ou l'outillage de test ont évolué depuis la mise au point de la méthode initiale. L'accent est mis sur l'emballage actuel et les éléments probants qui le justifient.
Examen des preuves CCS en tant que système complet
Un flacon et son bouchon peuvent chacun répondre à leurs spécifications respectives sans pour autant garantir l'intégrité de l'emballage assemblé. La position du bouchon, le sertissage, la géométrie de l'emballage et les variations de fabrication influent tous sur l'interface de fermeture finale.
Pour les équipes de validation, la question pertinente n'est pas seulement de savoir si les composants individuels restent conformes aux spécifications. Il s'agit de savoir si le système de fermeture du récipient assemblé conserve une intégrité suffisante dans ses conditions réelles de production, de stockage et de test.
Où CCIT s'intègre-t-il dans une stratégie d'intégrité des packages de cycle de vie ?
tests d'intégrité de la fermeture des conteneurs Elle est plus utile dans le cadre d'un contrôle du cycle de vie que comme exercice de qualification ponctuel. La norme USP traite de l'assurance d'intégrité des emballages non poreux destinés aux produits pharmaceutiques stériles et inclut la sélection, la validation et l'utilisation des méthodes de test d'étanchéité. La norme USP intègre la vérification de l'intégrité des emballages tout au long des phases de développement, de fabrication et de stabilité pendant la durée de conservation commerciale.
Cette vision du cycle de vie influe également sur les achats. Un équipement sélectionné pour un format donné peut nécessiter ultérieurement une chambre différente, un emballage modifié ou une méthode de test révisée.
L'intégrité des paquets est un attribut au niveau du système.
CCIT évalue l'emballage assemblé. Des modifications de la compression du bouchon, des dimensions du flacon, de l'espace libre ou des conditions de scellage peuvent altérer le comportement de l'emballage, même si les composants individuels sont restés inchangés.
Lors de la mise au point de méthodes, les unités intactes constituent une population de référence pour la réponse normale, tandis que les échantillons présentant des défauts contrôlés permettent de caractériser la réponse aux fuites. Les considérations spécifiques à chaque emballage peuvent varier considérablement ; MedIntegrity Guide de test CCI pour flacon lyophilisé couvre cette application séparément sans transformer une méthode CCIT générale en une approche unique.
Ce que doit démontrer un dossier de validation CCIT défendable
Une personne crédible Validation CCIT L'analyse de l'emballage établit un lien entre les performances de l'équipement et celles de la méthode spécifique à l'emballage. Ces deux aspects sont liés, mais répondent à des questions différentes. Cela s'avère particulièrement utile lors de la comparaison de deux ou trois systèmes dans le cadre d'un processus d'achat : une valeur de sensibilité publiée peut faciliter la sélection, mais elle ne permet pas, à elle seule, de démontrer une discrimination reproductible entre les emballages intacts et défectueux.
La qualification des instruments n'est pas une validation de méthode CCIT.
La qualification de l'instrument confirme que le testeur fonctionne conformément à ses spécifications de fonctionnement définies. Validation de la méthode CCIT demande si la méthode sélectionnée convient au système produit-emballage prévu.
La géométrie de l'emballage, le volume de remplissage, l'espace de tête, le volume de la chambre, la pression d'essai, le comportement de stabilisation et les critères d'acceptation peuvent tous influencer la réponse. Un instrument qualifié peut néanmoins nécessiter le développement d'une méthode spécifique à l'emballage avant d'être utilisé en routine.
De la sensibilité des instruments à une capacité de détection éprouvée au niveau de l'emballage
Une petite valeur en microns facilite la comparaison des devis. Cela ne représente cependant pas la méthode complète.
La capacité de détection réelle dépend de la configuration complète : le volume mort de la chambre, le comportement de la pression, la rigidité de l’emballage, les conditions de remplissage, la durée du test et la norme de défaut sont autant d’éléments importants. Une question plus pertinente à se poser lors de l’achat est :
Cette configuration permet-elle de distinguer de manière répétée, dans des conditions contrôlées, les paquets intacts des défauts pertinents et définis ?
C’est pourquoi MedIntegrity intègre les informations relatives à l’emballage dans l’analyse des équipements. Les dimensions du contenant, la configuration du système de fermeture, les conditions de remplissage, les échantillons de contrôle disponibles et le volume d’essai prévu constituent un point de départ plus pertinent que les seules spécifications de sensibilité.
Contrôles positifs et négatifs dans la validation CCIT
Les contrôles fournissent des populations de référence pour le développement et la validation des méthodes. Les contrôles négatifs établissent le comportement des emballages intacts, tandis que les contrôles positifs introduisent un défaut caractérisé. Leur intérêt réside dans leur capacité à définir clairement la distinction, par la méthode, entre les emballages normaux et les défauts connus, et non pas simplement dans la disponibilité d'un échantillon présentant une fuite.
Contrôles positifs, conditions de remplissage et espace de tête
Les dispositifs de contrôle positif peuvent inclure des défauts percés au laser, des microcapillaires ou d'autres défauts caractérisés. Différentes approches fournissent différentes informations ; le choix approprié dépend donc du boîtier et de l'objectif de validation.
L'état de l'emballage a également son importance. Le volume de remplissage modifie l'espace libre, et la présence de liquide à proximité d'une fuite peut influencer le résultat du test. Une fois établies la réponse de l'emballage intact et la réponse en cas de défaut, la question suivante est de savoir combien de temps ces données restent représentatives lorsque l'emballage ou le processus de fabrication changent.
Contrôle et réévaluation des modifications CCIT après les changements d'emballage
La validation ne fige pas un système d'emballage dans le temps. Les contenants, les fermetures, les fournisseurs, les procédés de scellage, les chambres d'essai et les paramètres de méthode peuvent évoluer ultérieurement. Toute modification d'emballage commence par une analyse d'impact, et non par une revalidation complète et automatique. L'objectif est de déterminer si le système existant Validation de la méthode CCIT reste applicable et quel travail supplémentaire, le cas échéant, est justifié.
Modifications de l'emballage et des méthodes nécessitant une évaluation d'impact
| Changement | Impact potentiel du CCIT |
| changement de contenant ou de fermeture | L'interface d'étanchéité peut changer |
| modification du volume de remplissage ou de l'espace libre | La réponse au test peut varier |
| changement de chambre d'essai | Le volume mort et la réponse peuvent changer |
| Changement du processus de scellage | Les performances de fermeture peuvent changer |
| modification des paramètres de test | Les conditions de test validées changent |
Les changements de fournisseur ou de matériau doivent faire l'objet d'un examen similaire lorsqu'ils modifient des caractéristiques pertinentes pour la méthode. Si un changement affecte le CCIT, la méthode d'essai existante peut alors être vérifiée afin de s'assurer de sa stabilité et de son pouvoir discriminant avant sa mise en service régulière.
Tests d'étanchéité par dégradation du vide : facteurs de validation autres que la sensibilité de l'instrument
test d'étanchéité par dégradation du vide Il s'agit d'une approche déterministe utilisée pour la détection des fuites d'emballage. La norme ASTM F2338-24 décrit la détection non destructive des fuites d'emballage par la méthode de la chute de vide. Les critères d'acceptation sont établis en comparant les mesures de référence d'emballages témoins non fuyants aux réponses d'emballages présentant des fuites et de fuites simulées caractérisées. La norme USP traite également des technologies de test d'étanchéité dans le cadre du développement et de la validation des méthodes d'intégrité des emballages pharmaceutiques.
Toutefois, pour une application pharmaceutique, l'utilisation d'un nom de méthode reconnu ne dispense pas de la nécessité de conditions de test spécifiques à l'emballage.
Ajustement de la chambre, espace de tête et réponse stable au test
Une chambre d'essai présentant un volume mort inutile peut réduire la réponse mesurable. Le niveau de remplissage peut également modifier cette réponse ; c'est pourquoi un emballage vide ne peut être automatiquement considéré comme équivalent à sa configuration de production remplie.
L'objectif utile est la séparation reproductible entre les emballages intacts et les défauts définis dans des conditions de test contrôlées, et non la détection unique du plus petit défaut.
Une fois ces variables clarifiées, la comparaison des équipements s'en trouve simplifiée. Le service des achats peut alors dépasser les simples affirmations de sensibilité et s'interroger sur la compatibilité de la chambre, des commandes et des paramètres de méthode proposés avec l'équipement réel.
Questions à poser à un fournisseur de testeurs d'étanchéité pour emballages pharmaceutiques
Une demande de devis efficace commence par la description de l'application plutôt que par une longue liste de fonctionnalités. Les dimensions de l'emballage, la configuration du système de fermeture, les conditions de remplissage, la méthode de test actuelle, les échantillons de contrôle, le débit et les exigences en matière de données offrent au fournisseur une base bien plus solide pour proposer un équipement adapté.
Pour les équipes qui développent encore leur URS, le guide de MedIntegrity sur sélection d'un testeur d'étanchéité pour emballages pharmaceutiques couvre l'ensemble du processus d'achat.
Questions relatives à l'application à résoudre avant l'établissement du devis
- La chambre peut-elle correspondre à l'emballage réel ?
- Comment les échantillons intacts et ceux présentant des défauts contrôlés seront-ils évalués ?
- Est-il possible de développer des paramètres de méthode pour ce package ?
- Comment les programmes de tests et les enregistrements sont-ils contrôlés ?
- Quels types de soutien en matière de vérification et de qualification sont disponibles ?
- Que se passera-t-il si un autre format de paquet est introduit ultérieurement ?
Ces réponses sont généralement plus utiles que la comparaison d'un seul chiffre de sensibilité de titre entre différentes citations.
Comment le MedIntegrity MFT-1000 s'intègre à un projet CCIT spécifique à un package
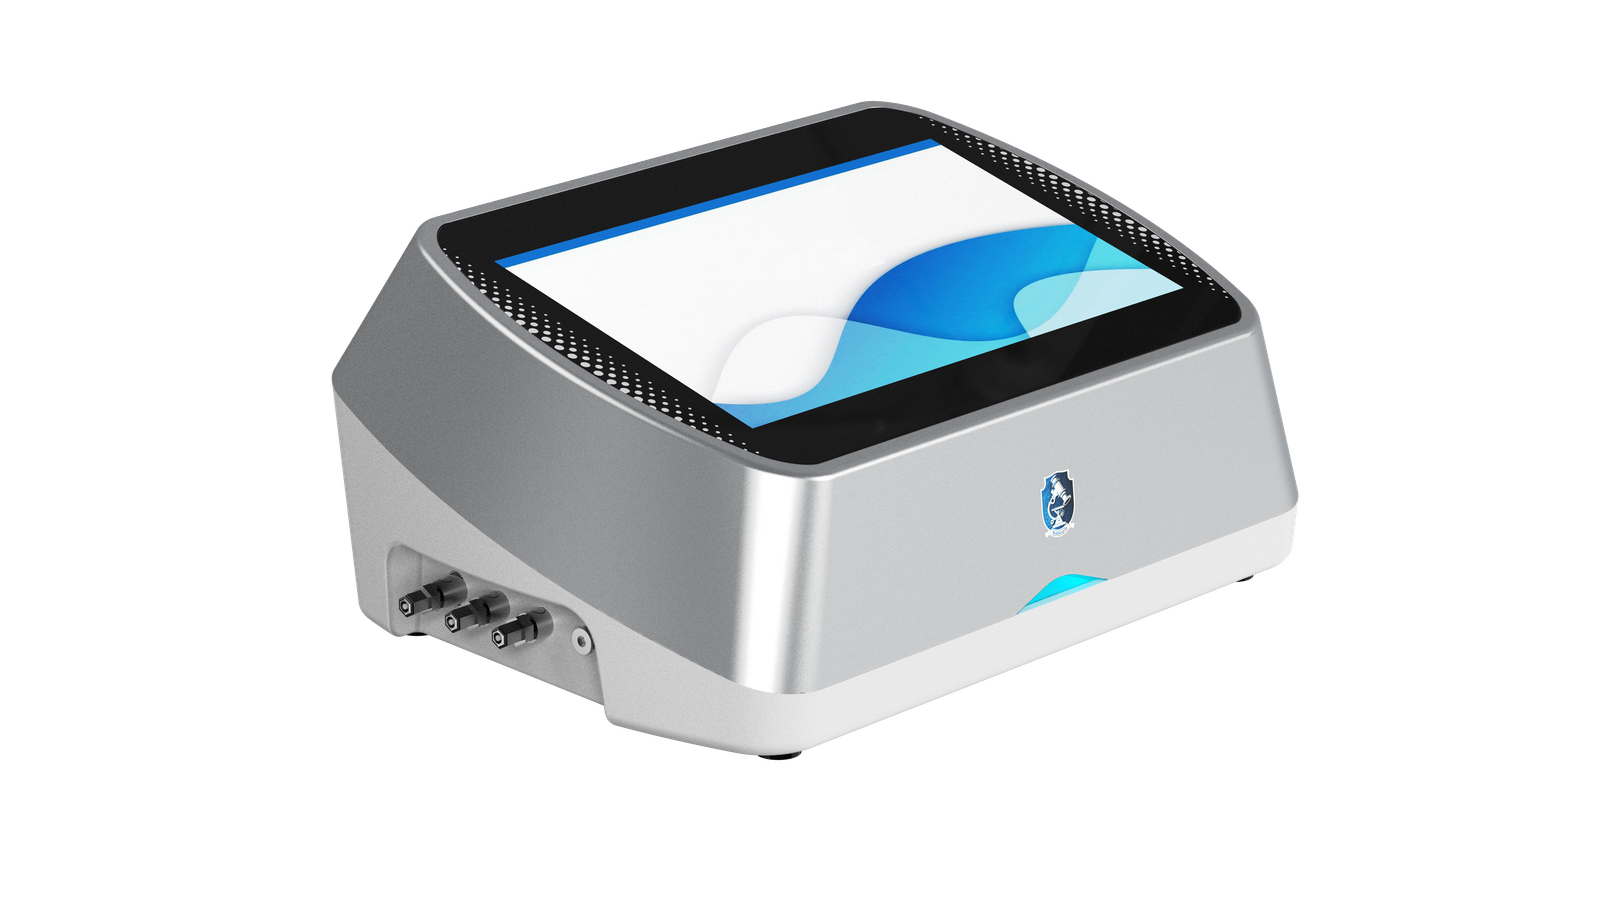
Le Testeur d'étanchéité d'emballage MedIntegrity MFT-1000 supports atténuation du vide et atténuation de la pression MedIntegrity propose des méthodes de contrôle d'intégrité des emballages pharmaceutiques. Sa chambre de test est personnalisable et s'adapte à l'emballage. De plus, MedIntegrity prend en charge l'étalonnage automatique du débit de fuite, la vérification du taux de fuite standard, la préparation d'emballages témoins positifs, ainsi que le développement et la vérification des paramètres de méthode spécifiques à l'échantillon.
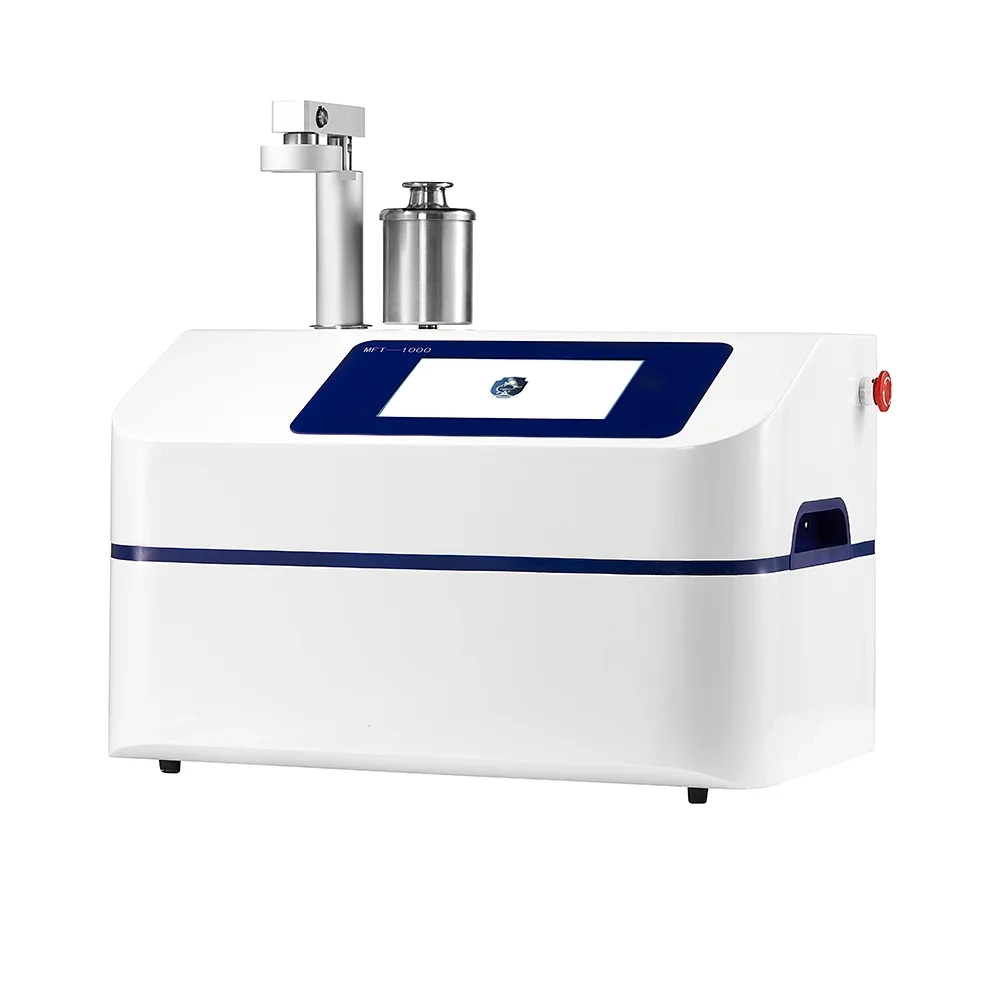
Ces capacités deviennent utiles lorsqu'un projet passe des échantillons initiaux d'emballage à une méthode de routine contrôlée. L'ajustement de la chambre influe sur la configuration de l'essai ; les échantillons de contrôle permettent de caractériser la réponse ; les paramètres de la méthode doivent correspondre à l'emballage prévu.
Pour l'assurance qualité, le MFT-1000 intègre également un journal d'audit, un contrôle d'accès utilisateur, l'archivage de l'historique des données, l'exportation de données via USB et des interfaces de communication. Ces fonctionnalités sont essentielles pour la traçabilité des enregistrements CCIT, des essais d'ingénierie aux revues de routine et à la production.
La méthode finale dépend toujours de l'emballage, de la chambre, des conditions de remplissage, des commandes et des paramètres validés. Ce critère est plus pertinent pour le choix de l'équipement que la sélection d'un testeur basée uniquement sur une seule spécification.
Informations à préparer pour une demande de renseignements sur l'équipement CCIT
Un cahier des charges fonctionnel finalisé n'est pas nécessaire pour la première discussion technique. Le type et les dimensions de l'emballage, la configuration de fermeture, les conditions de remplissage, la méthode CCIT actuelle (si disponible), les échantillons de contrôle, le débit attendu, les données requises et le calendrier du projet suffisent généralement pour entamer l'examen de la demande.
Conclusion
Le projet de lignes directrices de la FDA de 2026 sur les systèmes de fermeture des contenants offre aux équipes pharmaceutiques une occasion opportune de revoir la manière dont les preuves d'intégrité des emballages sont élaborées et conservées. Ce document n'impose ni la dégradation sous vide ni aucune autre technologie spécifique de preuve d'intégrité des contenants, et il demeure un projet de lignes directrices non contraignantes.
Pour tests d'intégrité de la fermeture des conteneursDes preuves plus solides proviennent de l'emballage lui-même, de contrôles appropriés, de paramètres de méthode contrôlés et d'une capacité de détection démontrée au niveau de l'emballage. Cette même logique s'applique après la validation initiale, par le biais du contrôle des modifications et de la réévaluation de la méthode.
Pour un nouveau projet CCIT, Contactez MedIntegrity pour une évaluation de votre candidature avec la configuration du paquet, les conditions de remplissage, la méthode actuelle, le débit attendu, les exigences en matière de données, le marché de destination et le calendrier du projet.
FAQ (questions fréquentes)
Q1 : Que couvre le projet de lignes directrices de la FDA de 2026 sur les systèmes de fermeture des contenants ?
A : Ce document propose des principes non contraignants pour l’évaluation de la qualité des systèmes de fermeture des récipients utilisés pour les médicaments et les produits biologiques à usage humain. Il ne prescrit aucune méthode CCIT.
Q2 : La FDA exige-t-elle une dégradation sous vide pour les tests d’intégrité de la fermeture des contenants ?
R : Non. La chute de vide est une méthode déterministe de contrôle d'étanchéité. Le choix de la méthode dépend du système produit-emballage, de l'utilisation prévue et de la stratégie de test validée.
Q3 : La qualification des instruments est-elle la même chose que la validation de la méthode CCIT ?
A : Non. La qualification de l'instrument confirme les performances de l'équipement. La validation de la méthode CCIT démontre que la méthode d'essai sélectionnée est adaptée à l'emballage spécifique et à l'application prévue.
Q4 : Quand une modification de l’emballage nécessite-t-elle une revalidation CCIT ?
A : Toute modification d'emballage nécessite au préalable une évaluation d'impact technique. Les modifications apportées au contenant, au système de fermeture, aux conditions de remplissage, au procédé de scellage, à la chambre d'essai ou aux paramètres d'essai peuvent entraîner une vérification ou une revalidation plus large si elles affectent la méthode validée.
Q5 : Quel est le lien entre la norme USP et la validation CCIT ?
A : La norme USP définit un cadre de cycle de vie pour l'assurance de l'intégrité des emballages non poreux destinés aux produits pharmaceutiques stériles. Elle couvre la sélection, la validation et l'utilisation des méthodes de test d'étanchéité tout au long du cycle de vie du produit.
 French
 English
 Russian
 Spanish
 Portuguese
 German
 Italian
 Arabic
 Dutch
 Japanese
 Vietnamese
 Korean
 Malay
 Thai