
Prüfung der Dichtheit von Behälterverschlüssen: FDA 2026 & Vakuumzerfall
Der Entwurf der FDA-Leitlinie vom August 2026 rückt die Qualität von Behälterverschlusssystemen wieder in den Fokus der pharmazeutischen Verpackungs-, Qualitätssicherungs-, Validierungs- und Beschaffungsteams. Das Dokument ist weiterhin ein Entwurf der Stufe 1, nicht zur Implementierung vorgesehen und enthält unverbindliche Empfehlungen. Für Unternehmen, die ihre Leitlinien überprüfen, … Prüfung der Dichtheit des BehälterverschlussesDie praktische Frage ist, ob die vorhandenen CCIT-Nachweise noch die Verpackung, den Herstellungsprozess und den Verwendungszweck repräsentieren – und nicht einfach, ob das Testinstrument qualifiziert wurde.
MedIntegrity liefert über seine Tochtergesellschaft pharmazeutische Prüfgeräte für Anwendungen zur Verpackungs- und Prozessintegritätsprüfung. Produktpalette für pharmazeutische TestsDazu gehört auch Ausrüstung für Dichtheitsprüfungen an pharmazeutischen Verpackungen. In einem CCIT-Projekt ist die Leistungsfähigkeit der Instrumente besonders dann entscheidend, wenn Verpackung, Kammer, Testparameter, Steuerung und Datenanforderungen optimal aufeinander abgestimmt sind. Das macht CCIT-ValidierungÄnderungskontrolle und paketspezifische Erkennungsfähigkeit sind insbesondere im Jahr 2026 relevant.
Wichtigste Auswirkungen des FDA-Leitlinienentwurfs 2026 für Behälterverschlusssysteme
Der neue Entwurf enthält Leitlinien zur Bewertung der Qualität von Behälterverschlusssystemen für Humanarzneimittel und Biologika. Er schreibt weder Vakuumzerfall noch eine andere spezifische CCIT-Technologie vor. Für B2B-Einkäufer ist diese Unterscheidung relevant, da ein Dichtheitsprüfgerät nur ein Teil der Teststrategie ist. Verpackungskonfiguration, Verschlussleistung, Prüfbedingungen, Kontrollen und Akzeptanzkriterien müssen weiterhin ein technisch schlüssiges Gesamtbild ergeben.
Regulatorischer Status und praktische Auswirkungen im Jahr 2026
Da es sich bei dem Dokument noch um einen Entwurf handelt, kann es nicht als Grundlage dienen, die vorgeschlagenen Empfehlungen als endgültige Anforderungen zu behandeln. Eine praxisnähere Vorgehensweise wäre zu prüfen, ob die vorhandenen Nachweise zur Integrität der Verpackung weiterhin repräsentativ für die kommerzielle Konfiguration sind.
Diese Überprüfung gewinnt an Relevanz, wenn sich Behälterkomponenten, Dichtungsbedingungen, Lieferanten, Füllkonfiguration oder Testwerkzeuge seit der Entwicklung der ursprünglichen Methode geändert haben. Der Fokus liegt weiterhin auf der aktuellen Verpackung und den sie stützenden Nachweisen.
Überprüfung der CCS-Evidenz als vollständiges System
Ein Fläschchen und ein Stopfen können jeweils ihre individuellen Spezifikationen erfüllen, ohne dass dies automatisch die Integrität der gesamten Verpackung beweist. Stopfenposition, Zustand der Verpressung, Geometrie der Verpackung und Fertigungstoleranzen beeinflussen die endgültige Verschlussfläche.
Für Validierungsteams ist nicht nur die Frage relevant, ob einzelne Komponenten den Spezifikationen entsprechen. Vielmehr geht es darum, ob das montierte Behälterverschlusssystem unter den tatsächlichen Produktions-, Lager- und Testbedingungen weiterhin die erforderlichen Integritätsnachweise erbringt.
Wo CCIT in eine Strategie zur Sicherstellung der Integrität von Lebenszykluspaketen passt
Prüfung der Dichtheit des Behälterverschlusses Die Prüfung ist als Lebenszykluskontrolle sinnvoller als als einmalige Qualifizierungsmaßnahme. USP befasst sich mit der Sicherstellung der Integrität nichtporöser Verpackungen für sterile Arzneimittel und umfasst die Auswahl, Validierung und Anwendung von Dichtheitsprüfmethoden. USP legt die Überprüfung der Verpackungsintegrität für Entwicklung, Herstellung und Haltbarkeitsstabilität fest.
Diese Betrachtungsweise des Lebenszyklus wirkt sich auch auf den Einkauf aus. Geräte, die für ein bestimmtes aktuelles Format ausgewählt wurden, benötigen möglicherweise später eine andere Kammer, einen geänderten Verpackungsbedingungen oder eine überarbeitete Testmethode.
Paketintegrität ist ein Attribut auf Systemebene.
CCIT bewertet die montierte Verpackung. Änderungen der Verschlusskompression, der Vialabmessungen, des Kopfraums oder der Dichtungsbedingungen können das Verhalten der Verpackung verändern, selbst wenn sich die einzelnen Komponenten nicht verändert haben.
Bei der Methodenentwicklung liefern intakte Einheiten eine Population mit normalem Ansprechverhalten, während Proben mit kontrollierten Defekten die Charakterisierung der Reaktion auf Leckagen unterstützen. Verpackungsspezifische Aspekte können erheblich variieren; MedIntegrity's Leitfaden für die CCI-Testung mit lyophilisierten Durchstechflaschen behandelt diese Anwendung separat, ohne eine allgemeine CCIT-Methode in einen Einheitsansatz umzuwandeln.
Was ein verteidigungsfähiges CCIT-Validierungspaket nachweisen muss
Ein glaubwürdiger CCIT-Validierung Die Geräteperformance wird durch die Leistungsfähigkeit der jeweiligen Geräte und der verwendeten Methoden verknüpft. Diese beiden Aspekte hängen zwar zusammen, beantworten aber unterschiedliche Fragestellungen. Dies erweist sich insbesondere beim Vergleich zweier oder dreier Systeme im Beschaffungsprozess als sehr praktisch: Ein veröffentlichter Sensitivitätswert kann zwar bei der Vorauswahl helfen, aber er allein kann keine wiederholbare Unterscheidung zwischen intakten und defekten Verpackungen nachweisen.
Die Gerätequalifizierung ist nicht die Validierung von CCIT-Methoden.
Die Gerätequalifizierung bestätigt, dass das Prüfgerät innerhalb seiner definierten Betriebsspezifikationen arbeitet. Validierung der CCIT-Methode fragt, ob die gewählte Methode für das beabsichtigte Produkt-Verpackungssystem geeignet ist.
Gehäusegeometrie, Füllvolumen, Gasraum, Kammervolumen, Prüfdruck, Stabilisierungsverhalten und Akzeptanzkriterien können das Ansprechverhalten beeinflussen. Ein qualifiziertes Messgerät benötigt unter Umständen noch die Entwicklung gehäusespezifischer Methoden, bevor es routinemäßig eingesetzt werden kann.
Von der Instrumentenempfindlichkeit bis zur bewährten Erkennungsfähigkeit auf Gehäuseebene
Ein kleiner Mikronwert lässt sich in Angeboten leicht vergleichen. Er stellt aber nicht die gesamte Methode dar.
Die tatsächliche Erkennungsfähigkeit hängt von der gesamten Versuchsanordnung ab: Kammer-Totvolumen, Druckverhalten, Gehäusesteifigkeit, Füllzustand, Testdauer und Fehlerstandard spielen alle eine Rolle. Eine aussagekräftigere Beschaffungsfrage lautet:
Kann diese Konfiguration unter kontrollierten Bedingungen wiederholt intakte Verpackungen von relevanten, definierten Defekten unterscheiden?
Aus diesem Grund bezieht MedIntegrity Verpackungsinformationen in die Gerätediskussion mit ein. Behälterabmessungen, Verschlussart, Füllzustand, verfügbare Kontrollproben und das erwartete Testvolumen bieten einen sinnvolleren Ausgangspunkt als alleinige Empfindlichkeitsspezifikationen.
Positive und negative Kontrollen in der CCIT-Validierung
Kontrollen dienen als Referenzpopulationen für die Methodenentwicklung und -validierung. Negative Kontrollen ermitteln das Verhalten intakter Verpackungen, während positive Kontrollen einen charakterisierten Defekt simulieren. Ihr Wert liegt darin, zu definieren, wie klar die Methode normale Verpackungen von bekannten Defekten unterscheidet – und nicht einfach darin, dass eine „Leckprobe“ verfügbar ist.
Positive Kontrollen, Füllzustand und Kopfraum
Als positive Kontrollmethoden können lasergebohrte Defekte, Mikrokapillaren oder andere charakterisierte Defekte dienen. Unterschiedliche Ansätze liefern unterschiedliche Informationen; die geeignete Wahl hängt daher von der Verpackung und dem Validierungsziel ab.
Der Zustand der Verpackung ist ebenfalls wichtig. Das Füllvolumen verändert den Kopfraum, und Flüssigkeit in der Nähe einer Leckagequelle kann das Testergebnis beeinflussen. Sobald das Verhalten intakter und defekter Verpackungen ermittelt ist, stellt sich die Frage, wie lange diese Ergebnisse aussagekräftig bleiben, wenn sich die Verpackung oder der Herstellungsprozess ändert.
CCIT-Änderungskontrolle und Neubewertung nach Verpackungsänderungen
Die Validierung friert ein Verpackungssystem nicht in der Zeit ein. Behälter, Verschlüsse, Lieferanten, Versiegelungsprozesse, Prüfkammern und Methodeneinstellungen können sich später ändern. Eine Verpackungsänderung beginnt mit einer Folgenabschätzung, nicht mit einer automatischen vollständigen Revalidierung. Ziel ist es, festzustellen, ob das bestehende System weiterhin Bestand hat. Validierung der CCIT-Methode bleibt anwendbar und welche zusätzlichen Arbeiten gegebenenfalls gerechtfertigt sind.
Änderungen von Verpackungen und Verfahren, die eine Folgenabschätzung erfordern
| Ändern | Mögliche Auswirkungen von CCIT |
| Behälter- oder Verschlussänderung | Die Dichtungsschnittstelle kann sich ändern |
| Füllvolumen- oder Kopfraumänderung | Die Testantwort kann sich ändern |
| Änderung der Testkammer | Totraum und Ansprechverhalten können sich ändern |
| Änderung des Dichtungsprozesses | Die Leistung bei der Schließung kann sich ändern |
| Änderung der Testparameter | Die validierten Testbedingungen ändern sich |
Lieferanten- oder Materialänderungen erfordern eine ähnliche Überprüfung, wenn sie methodenrelevante Eigenschaften verändern. Betrifft eine Änderung die CCIT, kann die bestehende Prüfmethode auf Stabilität und Unterscheidungskraft geprüft werden, bevor sie routinemäßig eingesetzt wird.
Vakuumzerfalls-Leckprüfung: Validierungsfaktoren jenseits der Geräteempfindlichkeit
Vakuumzerfalls-Leckprüfung Das deterministische Verfahren dient der Leckageerkennung in Verpackungen. ASTM F2338-24 beschreibt die zerstörungsfreie Leckageerkennung mittels Vakuumabfallverfahren. Die Akzeptanzkriterien werden durch Vergleich von Basismessungen an dichten Kontrollverpackungen mit den Messwerten von undichten Verpackungen und simulierten Leckagen festgelegt. USP behandelt ebenfalls Leckageprüftechnologien im Rahmen der Entwicklung und Validierung von Verfahren zur Integritätsprüfung von Arzneimittelverpackungen.
Bei einer pharmazeutischen Anwendung beseitigt die Verwendung eines anerkannten Methodennamens jedoch nicht die Notwendigkeit verpackungsspezifischer Testbedingungen.
Kammerpassung, Headspace und stabiles Testverhalten
Eine Testkammer mit unnötigem Totvolumen kann die messbare Reaktion verringern. Auch der Füllzustand kann diese Reaktion beeinflussen, weshalb eine leere Verpackung nicht automatisch als gleichwertig mit ihrer gefüllten Produktionskonfiguration betrachtet werden kann.
Das sinnvolle Ziel ist die wiederholbare Trennung zwischen intakten Verpackungen und definierten Defekten unter kontrollierten Testbedingungen – nicht der kleinste einmalig festgestellte Defekt.
Sobald diese Variablen geklärt sind, wird auch der Gerätevergleich einfacher. Die Beschaffungsabteilung kann sich von allgemeinen Empfindlichkeitsangaben lösen und fragen, wie die vorgeschlagene Kammer, die Steuerung und die Methodeneinstellungen zum tatsächlichen Gesamtpaket passen.
Was Sie einen Lieferanten von Dichtheitsprüfgeräten für pharmazeutische Verpackungen fragen sollten
Eine sinnvolle Angebotsanfrage beginnt mit der Anwendung und nicht mit einer langen Funktionsliste. Verpackungsabmessungen, Verschlusskonfiguration, Abfüllbedingungen, aktuelles Testverfahren, Kontrollmuster, Durchsatz und Datenanforderungen bieten einem Lieferanten eine wesentlich bessere Grundlage für die Angebotserstellung.
Für Teams, die ihre URS noch entwickeln, bietet MedIntegrity einen Leitfaden an Auswahl eines Leckageprüfers für pharmazeutische Verpackungen umfasst den gesamten Einkaufsprozess.
Fragen zur Antragsstellung, die vor der Angebotserstellung geklärt werden müssen
- Lässt sich die Kammer an das jeweilige Gehäuse anpassen?
- Wie werden intakte und gezielt defekte Proben bewertet?
- Können Methodenparameter für das Paket entwickelt werden?
- Wie werden Testprogramme und -aufzeichnungen kontrolliert?
- Welche Unterstützung bei der Verifizierung und Qualifizierung wird angeboten?
- Was ändert sich, wenn später ein anderes Verpackungsformat eingeführt wird?
Diese Antworten sind in der Regel nützlicher als der Vergleich einer einzigen Sensitivitätszahl für Überschriften in verschiedenen Zitaten.
Wie MedIntegrity MFT-1000 in ein paketspezifisches CCIT-Projekt passt
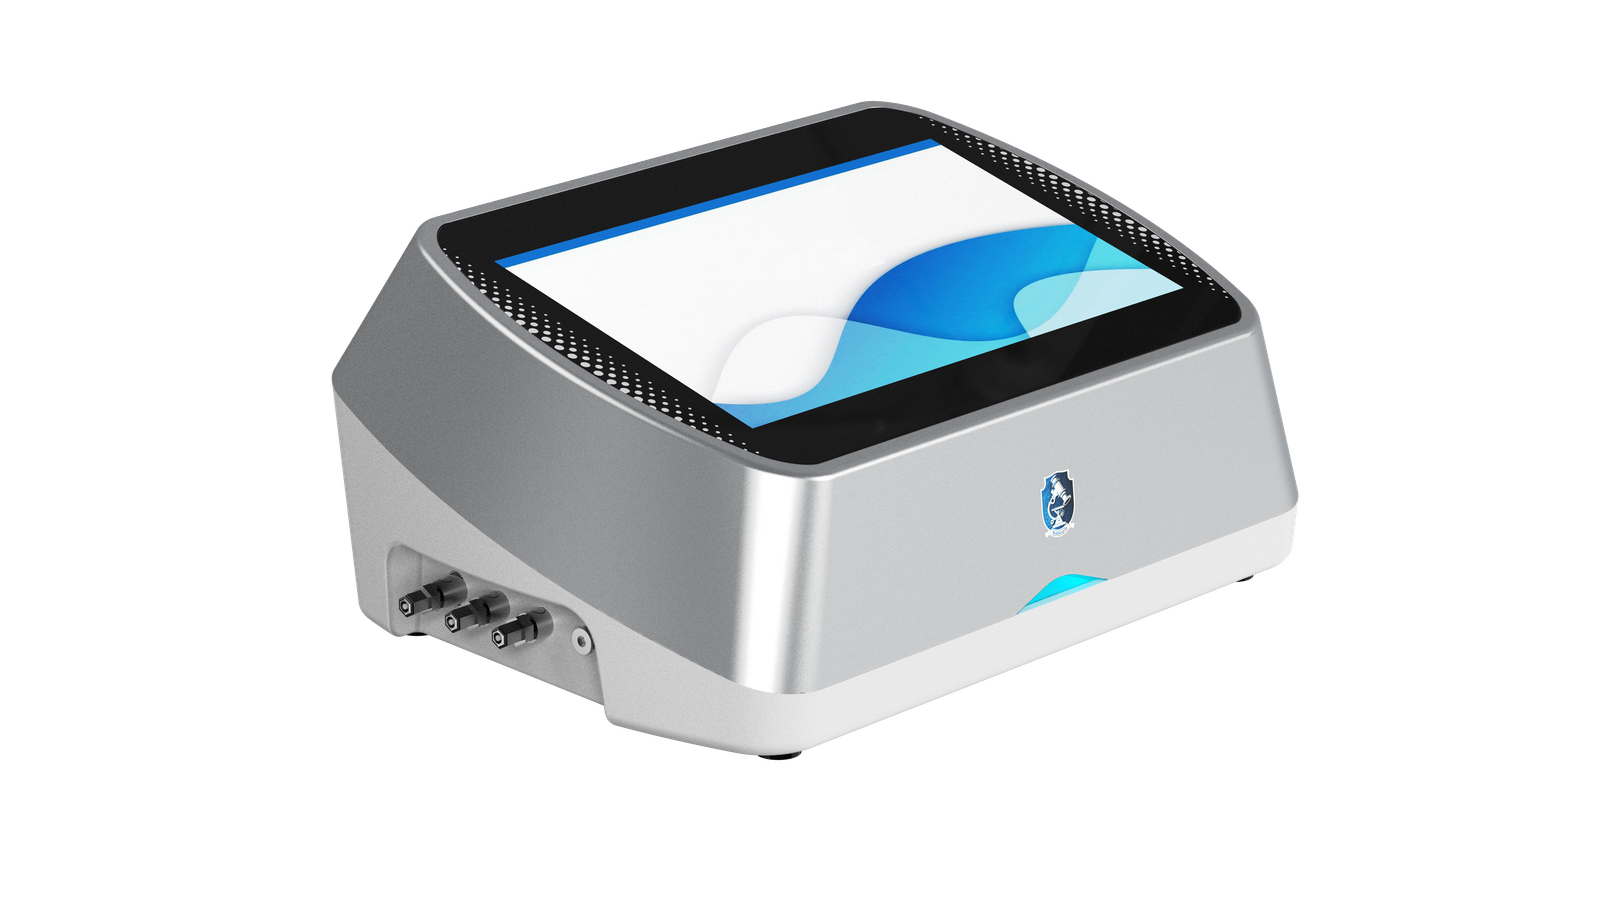
Die MedIntegrity MFT-1000 Verpackungsdichtheitsprüfgerät unterstützt Vakuumdämpfung und Druckdämpfung Methoden zur Prüfung der Integrität von pharmazeutischen Verpackungen. Die Testkammer kann an die jeweilige Verpackung angepasst werden, und MedIntegrity unterstützt außerdem die automatische Leckstromkalibrierung, die Überprüfung der Standardleckrate, die Herstellung von Positivkontrollverpackungen sowie die probenspezifische Entwicklung und Verifizierung von Methodenparametern.
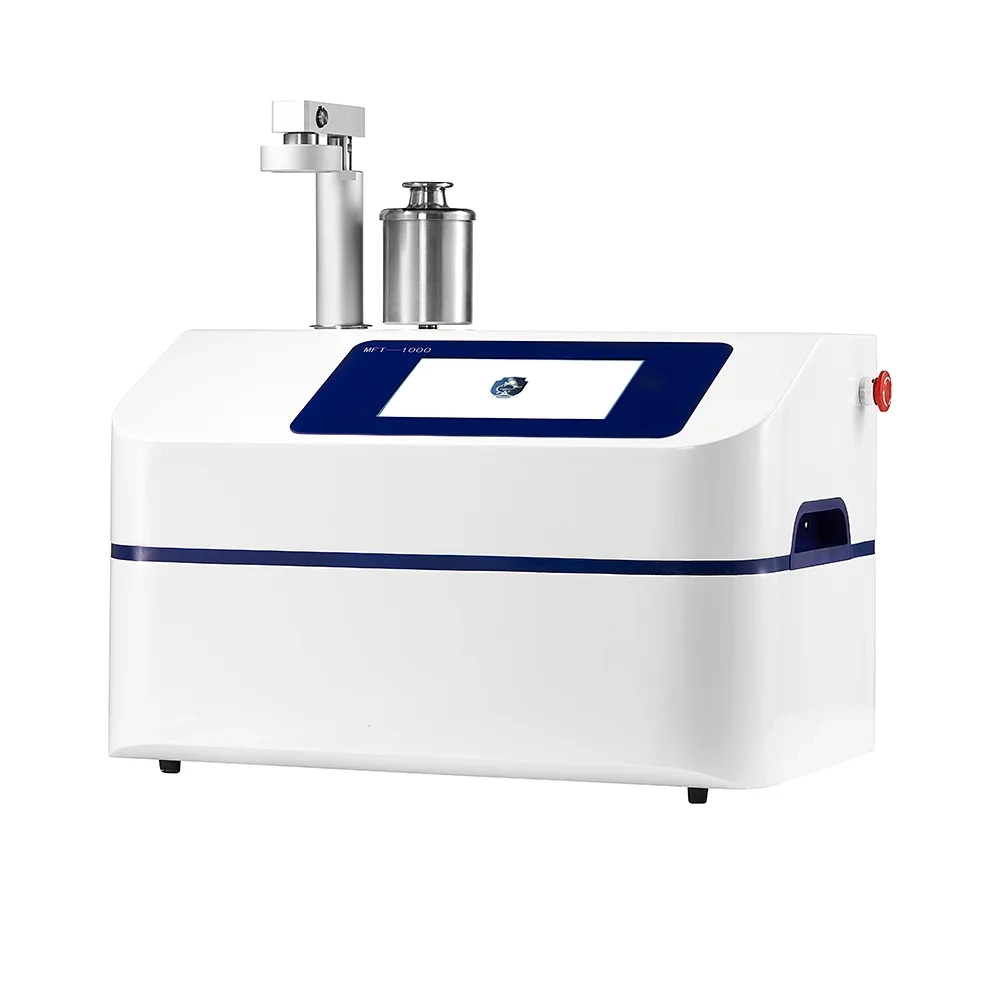
Diese Fähigkeiten erweisen sich als nützlich, wenn ein Projekt von ersten Verpackungsmustern zu einer kontrollierten Routinemethode übergeht. Die Kammerpassung beeinflusst den Testaufbau; Kontrollmuster helfen bei der Charakterisierung des Ansprechverhaltens; die Methodenparameter müssen mit der vorgesehenen Verpackung übereinstimmen.
Für die Qualitätssicherung bietet das MFT-1000 außerdem eine Audit-Trail-Funktion, kontrollierte Benutzerberechtigungen, Speicherung historischer Datensätze, USB-Datenexport und Kommunikationsschnittstellen. Diese Funktionen sind wichtig, wenn CCIT-Datensätze von Entwicklungsversuchen in die routinemäßige Überprüfung und in nachvollziehbare Produktionsdatensätze überführt werden müssen.
Die endgültige Methode hängt weiterhin von der konkreten Verpackung, der Kammer, dem Füllzustand, den Kontrollen und den validierten Parametern ab. Dies ist eine solidere Grundlage für die Geräteauswahl als die Wahl eines Testers allein anhand einer Spezifikation.
Informationen zur Vorbereitung einer CCIT-Geräteanfrage
Für das erste technische Gespräch ist kein ausgefülltes URS erforderlich. Verpackungsart und -abmessungen, Verschlusskonfiguration, Abfüllbedingungen, das aktuelle CCIT-Verfahren (falls vorhanden), Kontrollmuster, erwarteter Durchsatz, Datenanforderungen und Projektzeitplan genügen in der Regel für den Beginn einer Antragsprüfung.
Schlussfolgerung
Der Entwurf der FDA-Leitlinie zu Behälterverschlusssystemen aus dem Jahr 2026 bietet Pharmaunternehmen einen wichtigen Anlass, die Entwicklung und Aufrechterhaltung von Nachweisen zur Verpackungsintegrität zu überprüfen. Er schreibt weder Vakuumzerfall noch eine andere spezifische CCIT-Technologie vor und ist weiterhin ein unverbindlicher Entwurf.
Für Prüfung der Dichtheit des BehälterverschlussesStärkere Beweise liefern die tatsächliche Verpackung, geeignete Kontrollen, kontrollierte Methodenparameter und die nachgewiesene Detektionsfähigkeit auf Verpackungsebene. Dieselbe Logik wird nach der ersten Validierung durch Änderungskontrolle und Methodenüberprüfung fortgeführt.
Für ein neues CCIT-Projekt, Kontaktieren Sie MedIntegrity für eine Antragsprüfung. mit der Paketkonfiguration, dem Füllzustand, der aktuellen Methode, dem erwarteten Durchsatz, den Datenanforderungen, dem Zielmarkt und dem Projektzeitplan.
FAQ (häufig gestellte Fragen)
Frage 1: Was umfasst der Entwurf der FDA-Leitlinie 2026 für Behälterverschlusssysteme?
A: Es enthält Entwürfe unverbindlicher Grundsätze zur Bewertung der Qualität von Behälterverschlusssystemen für Humanarzneimittel und biologische Produkte. Es schreibt keine bestimmte CCIT-Methode vor.
Frage 2: Verlangt die FDA für die Prüfung der Dichtheit von Behälterverschlüssen einen Vakuumzerfall?
A: Nein. Die Vakuumzerfallsmessung ist ein deterministisches Verfahren zur Dichtheitsprüfung. Die Methodenwahl hängt vom Produkt-Verpackungssystem, dem Verwendungszweck und der validierten Teststrategie ab.
Frage 3: Ist die Gerätequalifizierung dasselbe wie die CCIT-Methodenvalidierung?
A: Nein. Die Gerätequalifizierung bestätigt die Geräteleistung. Die CCIT-Methodenvalidierung belegt, dass die gewählte Testmethode für die jeweilige Verpackung und den vorgesehenen Anwendungszweck geeignet ist.
Frage 4: Wann ist bei einer Verpackungsänderung eine erneute CCIT-Validierung erforderlich?
A: Vor einer Verpackungsänderung ist eine technische Folgenabschätzung erforderlich. Änderungen an Behälter, Verschluss, Abfüllbedingungen, Versiegelungsprozess, Prüfkammer oder Prüfparametern können eine Überprüfung oder eine umfassendere Revalidierung nach sich ziehen, wenn sie das validierte Verfahren betreffen.
Frage 5: In welchem Zusammenhang steht USP mit der CCIT-Validierung?
A: USP bietet einen Rahmen für den gesamten Produktlebenszyklus zur Sicherstellung der Unversehrtheit von nicht porösen Verpackungen für sterile Arzneimittel. Er umfasst die Auswahl, Validierung und Anwendung von Dichtigkeitsprüfmethoden über den gesamten Produktlebenszyklus hinweg.
Verwandte Artikel
-
Prüfung der Dichtheit von Behälterverschlüssen: FDA 2026 & Vakuumzerfall
17. September 2026
 German
 English
 Russian
 Spanish
 Portuguese
 French
 Italian
 Arabic
 Dutch
 Japanese
 Vietnamese
 Korean
 Malay
 Thai