
Integriteitstesten van de verpakkingssluiting: FDA 2026 & vacuümverval
De conceptrichtlijnen van de FDA uit augustus 2026 hebben de kwaliteit van verpakkingssluitsystemen opnieuw onder de aandacht gebracht van farmaceutische verpakkings-, kwaliteitsborgings-, validatie- en inkoopteams. Het document blijft een conceptrichtlijn (niveau 1), is niet bedoeld voor implementatie en bevat niet-bindende aanbevelingen. Voor bedrijven die de richtlijnen willen bekijken... integriteitstest van de containersluitingDe praktische vraag is of het bestaande CCIT-bewijs nog steeds representatief is voor de verpakking, het productieproces en het beoogde gebruik – en niet simpelweg of het testinstrument gekwalificeerd is.
MedIntegrity levert farmaceutische testapparatuur voor toepassingen op het gebied van verpakkings- en procesintegriteit via haar assortiment farmaceutische testproducteninclusief apparatuur voor lektesten van farmaceutische verpakkingen. In een CCIT-project is de instrumentcapaciteit het belangrijkst wanneer de verpakking, de testkamer, de testparameters, de besturing en de datavereisten op elkaar zijn afgestemd. Dat maakt CCIT-validatieWijzigingsbeheer en pakketspecifieke detectiemogelijkheden zijn met name relevant in 2026.
Belangrijkste implicaties van de FDA-ontwerprichtlijnen voor verpakkingssluitsystemen uit 2026
Het nieuwe ontwerp biedt richtlijnen voor het evalueren van de kwaliteit van verpakkingssluitsystemen voor geneesmiddelen en biologische producten voor menselijk gebruik. Het stelt vacuümverval of een andere specifieke CCIT-technologie niet verplicht. Voor B2B-kopers is dat onderscheid belangrijk, omdat een lektestapparaat slechts een onderdeel is van de teststrategie. Verpakkingsconfiguratie, sluitingsprestaties, methodecondities, controles en acceptatiecriteria moeten nog steeds een technisch deugdelijk geheel vormen.
Wettelijke status en praktische impact in 2026
Omdat het document nog een conceptrichtlijn is, kan het niet als basis dienen om de voorgestelde aanbevelingen als definitieve vereisten te beschouwen. Een meer praktische aanpak is om te beoordelen of het bestaande bewijsmateriaal met betrekking tot de integriteit van de verpakking nog steeds representatief is voor de commerciële configuratie.
Die evaluatie wordt des te relevanter wanneer de componenten van de verpakking, de afdichtingsomstandigheden, de leveranciers, de vulconfiguratie of de testapparatuur zijn gewijzigd sinds de oorspronkelijke methode werd ontwikkeld. De focus blijft liggen op de huidige verpakking en het bewijsmateriaal dat deze ondersteunt.
Het CCS-bewijs als een compleet systeem beoordelen.
Een flacon en een stop kunnen elk aan hun eigen specificaties voldoen, maar dat garandeert niet automatisch de integriteit van de complete verpakking. De positie van de stop, de krimpconditie, de verpakkingsgeometrie en fabricagevariaties hebben allemaal invloed op de uiteindelijke sluiting.
Voor validatieteams is de nuttige vraag niet alleen of de afzonderlijke componenten binnen de specificaties blijven. Het gaat erom of het complete containersluitsysteem ook onder de daadwerkelijke productie-, opslag- en testomstandigheden nog steeds de vereiste integriteitskenmerken vertoont.
Waar CCIT past in een strategie voor de integriteit van softwarepakketten gedurende hun levenscyclus.
integriteitstests voor containersluitingen is nuttiger als levenscycluscontrole dan als eenmalige kwalificatieoefening. USP behandelt de integriteitsborging van niet-poreuze verpakkingen bestemd voor steriele farmaceutische producten en omvat de selectie, validatie en het gebruik van lektestmethoden. USP plaatst de verificatie van de verpakkingsintegriteit gedurende de ontwikkelings-, productie- en commerciële houdbaarheidsfase.
Die levenscyclusvisie heeft ook invloed op de aankoop. Apparatuur die is geselecteerd op basis van een bepaald huidig formaat, heeft mogelijk later een andere testkamer, een andere verpakkingsconditie of een herziene testmethode nodig.
Pakketintegriteit is een kenmerk op systeemniveau.
CCIT evalueert de complete verpakking. Wijzigingen in de sluitingscompressie, de afmetingen van het flesje, de hoofdruimte of de afdichtingsomstandigheden kunnen het gedrag van de verpakking beïnvloeden, zelfs als de afzonderlijke componenten niet zijn veranderd.
Tijdens de methodeontwikkeling leveren intacte eenheden een populatie met een normale respons, terwijl monsters met gecontroleerde defecten helpen de respons op lekkage te karakteriseren. Verpakkingsspecifieke overwegingen kunnen aanzienlijk variëren; MedIntegrity's Testhandleiding voor CCI-testen met gevriesdroogde flacons behandelt die toepassing afzonderlijk, zonder een algemene CCIT-methode te veranderen in een uniforme aanpak.
Wat een verdedigbaar CCIT-validatiepakket moet aantonen
Een geloofwaardige CCIT-validatie De term 'package' koppelt de prestaties van de apparatuur aan de prestaties van de specifieke methode die bij de verpakking hoort. Deze twee aspecten zijn gerelateerd, maar ze beantwoorden verschillende vragen. Dit is vooral praktisch wanneer bij de inkoop twee of drie systemen met elkaar worden vergeleken: een gepubliceerde gevoeligheidswaarde kan helpen bij het samenstellen van een shortlist, maar kan op zichzelf geen herhaalbaar onderscheid aantonen tussen intacte en defecte verpakkingen.
Instrumentkwalificatie is niet hetzelfde als CCIT-methodevalidatie.
Instrumentkwalificatie bevestigt dat het testapparaat functioneert binnen de vastgestelde operationele specificaties. CCIT-methodevalidatie De vraag wordt gesteld of de gekozen methode geschikt is voor het beoogde product-verpakkingssysteem.
De geometrie van de verpakking, het vulvolume, de hoofdruimte, het kamervolume, de testdruk, het stabilisatiegedrag en de acceptatiecriteria kunnen allemaal van invloed zijn op de respons. Een gekwalificeerd instrument heeft mogelijk nog verpakkingsspecifieke methodeontwikkeling nodig voordat het routinematig gebruikt kan worden.
Van instrumentgevoeligheid tot bewezen detectiemogelijkheden op pakketniveau.
Een kleine micronwaarde is gemakkelijk te vergelijken op offertes. Het is echter niet de volledige methode.
De daadwerkelijke detectiemogelijkheden hangen af van de complete opstelling: het dode volume van de kamer, het drukgedrag, de stijfheid van de verpakking, de vulconditie, de testduur en de defectnorm spelen allemaal een rol. Een nuttigere inkoopvraag is:
Kan deze configuratie onder gecontroleerde omstandigheden herhaaldelijk intacte verpakkingen onderscheiden van relevante, gedefinieerde defecten?
Dit is ook de reden waarom MedIntegrity verpakkingsinformatie als onderdeel van de apparatuurbespreking beschouwt. Afmetingen van de verpakking, sluitingsconfiguratie, vulconditie, beschikbare controlematerialen en het verwachte testvolume bieden een nuttiger uitgangspunt dan alleen gevoeligheidsspecificaties.
Positieve en negatieve controles bij CCIT-validatie
Controles bieden referentiepopulaties voor de ontwikkeling en validatie van methoden. Negatieve controles tonen het gedrag van intacte verpakkingen aan, terwijl positieve controles een gekarakteriseerde defectuitdaging introduceren. Hun waarde ligt in het feit dat ze helpen definiëren hoe duidelijk de methode normale verpakkingen onderscheidt van bekende defecten – en niet simpelweg in het beschikbaar hebben van een "lekmonster".
Positieve controles, vulconditie en kopruimte
Positieve controle-ontwerpen kunnen lasergeboorde defecten, microcapillairen of andere gekarakteriseerde defecten omvatten. Verschillende benaderingen leveren verschillende informatie op, dus de juiste keuze hangt af van de verpakking en het validatiedoel.
Ook de staat van de verpakking is van belang. Het vulvolume verandert de hoofdruimte, en vloeistof in de buurt van een lek kan het testgedrag beïnvloeden. Zodra de reactie van een intacte verpakking en de reactie van een defecte verpakking zijn vastgesteld, is de volgende vraag hoe lang die gegevens representatief blijven wanneer de verpakking of het productieproces verandert.
CCIT-wijzigingsbeheer en herbeoordeling na verpakkingswijzigingen
Validatie bevriest een verpakkingssysteem niet in de tijd. Verpakkingen, sluitingen, leveranciers, sluitprocessen, testkamers en methode-instellingen kunnen later veranderen. Een wijziging in de verpakking begint met een impactanalyse, niet met een automatische volledige hervalidatie. Het doel is om te bepalen of het bestaande systeem nog steeds voldoet aan de eisen. CCIT-methodevalidatie blijft van toepassing en welke aanvullende werkzaamheden, indien nodig, gerechtvaardigd zijn.
Wijzigingen in verpakking en productiemethode waarvoor een effectbeoordeling vereist is
| Wijziging | Potentiële impact van CCIT |
| Vervanging van de verpakking of sluiting | De afdichtingsinterface kan veranderen. |
| Vul het volume of de hoofdruimte bij. | De testuitslag kan verschuiven. |
| Testkamerwissel | Dood volume en respons kunnen veranderen. |
| wijziging van het afdichtingsproces | De prestaties van de afsluiting kunnen veranderen. |
| Testparameterwijziging | De gevalideerde testomstandigheden veranderen. |
Wijzigingen in leveranciers of materialen verdienen een vergelijkbare beoordeling wanneer ze methoderelevante kenmerken veranderen. Als een wijziging CCIT beïnvloedt, kan de bestaande testmethode vervolgens worden gecontroleerd op stabiele en onderscheidende prestaties voordat deze routinematig wordt voortgezet.
Vacuümvervallektesten: Validatiefactoren die verder gaan dan de gevoeligheid van het instrument
Lektest voor vacuümverval Dit is een deterministische benadering die wordt gebruikt voor het detecteren van lekken in verpakkingen. ASTM F2338-24 beschrijft niet-destructieve lekdetectie in verpakkingen met behulp van de vacuümvervalmethode. Acceptatiecriteria worden vastgesteld door basismetingen van niet-lekkende controles te vergelijken met de resultaten van lekkende verpakkingen en gekarakteriseerde gesimuleerde lekken. USP behandelt ook lektesttechnologieën als onderdeel van de ontwikkeling en validatie van methoden voor de integriteit van farmaceutische verpakkingen.
Voor een farmaceutische toepassing betekent het gebruik van een erkende methodenaam echter niet dat er geen specifieke testomstandigheden voor de verpakking nodig zijn.
Kamerpassing, kopruimte en stabiele testrespons
Een testkamer met onnodig dood volume kan de meetbare respons verminderen. Ook de vulconditie kan die respons beïnvloeden, waardoor een lege verpakking niet automatisch gelijkgesteld kan worden aan de gevulde productieversie.
Het nuttige doel is een herhaalbare scheiding tussen intacte verpakkingen en gedefinieerde defecten onder gecontroleerde testomstandigheden – niet het kleinste defect dat eenmaal wordt gedetecteerd.
Zodra deze variabelen duidelijk zijn, wordt het vergelijken van apparatuur ook eenvoudiger. De inkoopafdeling kan verder kijken dan algemene beweringen over gevoeligheid en zich afvragen hoe de voorgestelde kamer, bedieningselementen en methode-instellingen passen bij het daadwerkelijke pakket.
Wat u moet vragen aan een leverancier van lektestapparatuur voor farmaceutische verpakkingen
Een nuttige offerteaanvraag begint met de toepassing in plaats van een lange lijst met specificaties. Verpakkingsafmetingen, sluitingsconfiguratie, vulconditie, huidige testmethode, controlematerialen, doorvoer en datavereisten geven een leverancier een veel betere basis om apparatuur voor te stellen.
Voor teams die hun URS nog aan het ontwikkelen zijn, biedt de handleiding van MedIntegrity uitkomst. een lektestapparaat voor farmaceutische verpakkingen selecteren Dit omvat het bredere aankoopproces.
Vragen die u moet beantwoorden voordat u een offerte ontvangt
- Kan de kamer worden afgestemd op de daadwerkelijke verpakking?
- Hoe worden intacte monsters en monsters met gecontroleerde defecten beoordeeld?
- Kunnen er methodeparameters voor het pakket worden ontwikkeld?
- Hoe worden testprogramma's en -gegevens beheerd?
- Welke ondersteuning is er beschikbaar voor verificatie en kwalificatie?
- Wat verandert er als er later een ander pakketformaat wordt geïntroduceerd?
Deze antwoorden zijn doorgaans nuttiger dan het vergelijken van één gevoeligheidscijfer voor een koptekst over verschillende citaten heen.
Hoe MedIntegrity MFT-1000 past in een pakketspecifiek CCIT-project
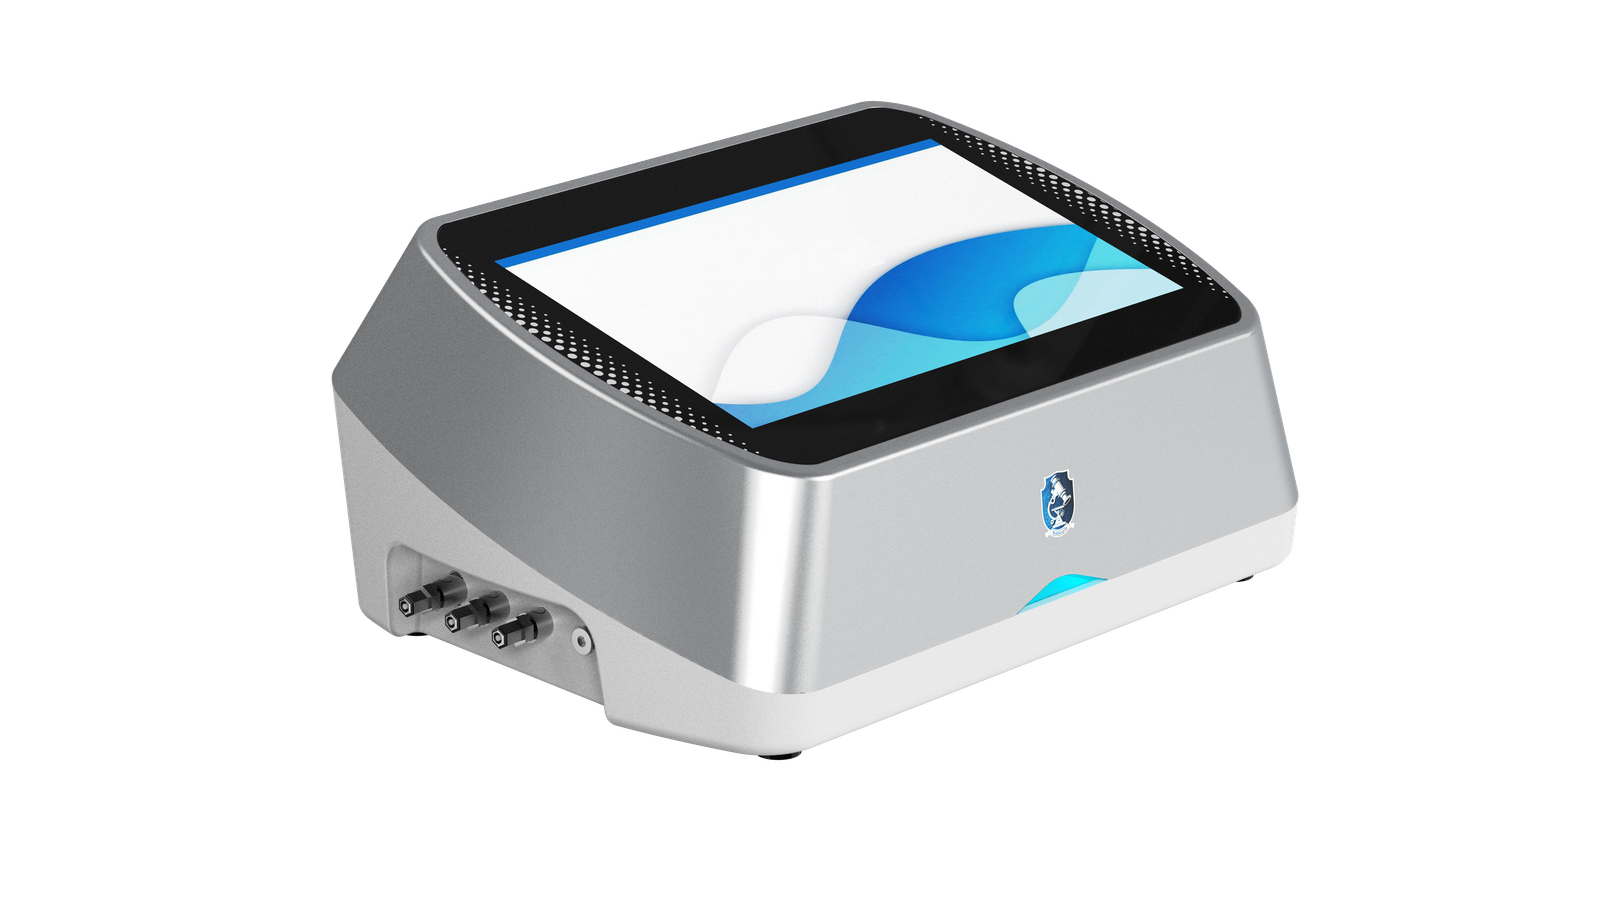
De MedIntegrity MFT-1000 verpakkingslektestapparaat ondersteunt vacuümdemping en drukdemping Methoden voor het testen van de integriteit van farmaceutische verpakkingen. De testkamer kan worden aangepast aan de verpakking, terwijl MedIntegrity ook automatische lekstroomkalibratie, standaard lekdebietverificatie, voorbereiding van positieve controleverpakkingen en monsterspecifieke methode-parameterontwikkeling en -verificatie ondersteunt.
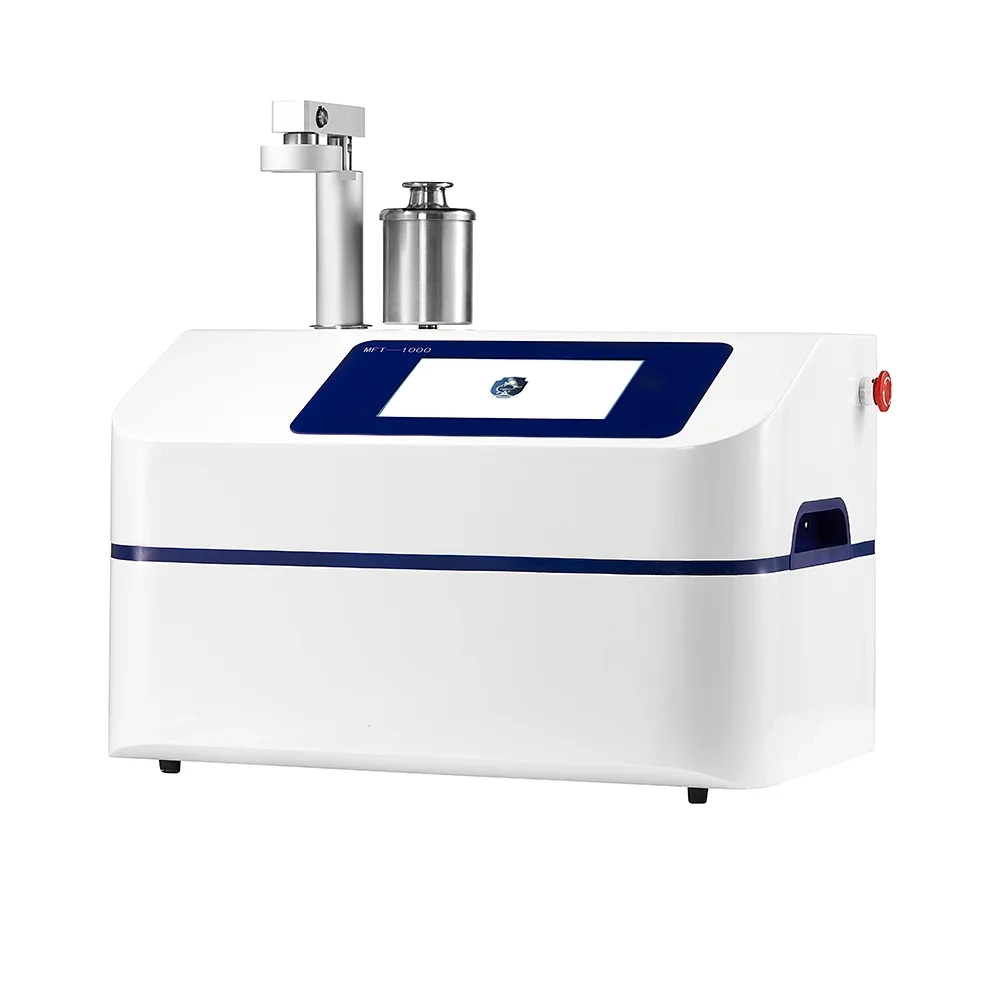
Die mogelijkheden komen van pas wanneer een project overgaat van initiële verpakkingsmonsters naar een gecontroleerde routinemethode. De pasvorm van de testkamer beïnvloedt de testopstelling; controlemonsters helpen bij het karakteriseren van de respons; de methodeparameters moeten overeenkomen met de beoogde verpakking.
Voor QA-gebruik biedt de MFT-1000 ook functionaliteit voor audit trails, gecontroleerde gebruikersrechten, opslag van historische gegevens, USB-data-export en communicatie-interfaces. Deze functies zijn belangrijk wanneer CCIT-gegevens moeten worden overgezet van technische tests naar routinematige controles en traceerbare productiegegevens.
De uiteindelijke methode hangt nog steeds af van de specifieke verpakking, de kamer, de vulconditie, de bedieningselementen en de gevalideerde parameters. Dat is een sterkere basis voor de apparatuurkeuze dan het kiezen van een tester op basis van slechts één specificatie.
Informatie ter voorbereiding op een CCIT-apparatuuronderzoek
Een volledig uitgewerkt URS-systeem is niet nodig voor het eerste technische gesprek. Het type verpakking en de afmetingen, de sluitingsconfiguratie, de vulconditie, de huidige CCIT-methode (indien beschikbaar), controlematerialen, de verwachte doorvoer, de gegevensvereisten en het projectschema zijn doorgaans voldoende om een aanvraagbeoordeling te starten.
Conclusie
De conceptrichtlijnen van de FDA voor verpakkingssluitingssystemen uit 2026 bieden farmaceutische teams een goede reden om te bekijken hoe bewijsmateriaal voor verpakkingsintegriteit wordt ontwikkeld en bewaard. De richtlijnen schrijven geen vacuümverval of een andere specifieke CCIT-technologie voor en blijven conceptuele, niet-bindende richtlijnen.
Voor integriteitstest van de containersluitingSterker bewijs komt van het daadwerkelijke pakket, de juiste controles, gecontroleerde methodeparameters en de aangetoonde detectiemogelijkheden op pakketniveau. Dezelfde logica wordt na de initiële validatie voortgezet via wijzigingsbeheer en herbeoordeling van de methode.
Voor een nieuw CCIT-project, Neem contact op met MedIntegrity voor een beoordeling van uw aanvraag. met de pakketconfiguratie, vulconditie, huidige methode, verwachte doorvoer, gegevensvereisten, bestemmingsmarkt en projecttijdlijn.
Veelgestelde vragen
Vraag 1: Wat omvat het conceptadvies van de FDA uit 2026 over verpakkings- en sluitsystemen?
A: Het document bevat conceptuele, niet-bindende principes voor het evalueren van de kwaliteit van verpakkings- en sluitsystemen voor geneesmiddelen en biologische producten voor menselijk gebruik. Het schrijft geen specifieke CCIT-methode voor.
Vraag 2: Vereist de FDA vacuümverval voor het testen van de integriteit van de verpakkingssluiting?
A: Nee. Vacuümverval is een deterministische lektestmethode. De keuze van de methode hangt af van het product-verpakkingssysteem, het beoogde gebruik en de gevalideerde teststrategie.
Vraag 3: Is instrumentkwalificatie hetzelfde als CCIT-methodevalidatie?
A: Nee. Instrumentkwalificatie bevestigt de prestaties van de apparatuur. CCIT-methodevalidatie toont aan dat de gekozen testmethode geschikt is voor het specifieke pakket en de beoogde toepassing.
Vraag 4: Wanneer is een CCIT-hervalidatie vereist bij een wijziging in de verpakking?
A: Een wijziging in de verpakking vereist eerst een technische impactbeoordeling. Wijzigingen aan de verpakking, sluiting, vulconditie, sluitproces, testkamer of testparameters kunnen leiden tot verificatie of een bredere hervalidatie wanneer ze de gevalideerde methode beïnvloeden.
Vraag 5: Hoe verhoudt USP zich tot CCIT-validatie?
A: USP biedt een levenscycluskader voor het waarborgen van de integriteit van verpakkingen voor niet-poreuze verpakkingen bestemd voor steriele farmaceutische producten. Het omvat de selectie, validatie en het gebruik van lektestmethoden gedurende de gehele productlevenscyclus.
Related Posts
-
Integriteitstesten van de verpakkingssluiting: FDA 2026 & vacuümverval
17 september 2026
 Dutch
 English
 Russian
 Spanish
 Portuguese
 German
 French
 Italian
 Arabic
 Japanese
 Vietnamese
 Korean
 Malay
 Thai